医薬品情報
| 総称名 | ジャクスタピッド |
|---|---|
| 一般名 | ロミタピドメシル酸塩 |
| 欧文一般名 | Lomitapide Mesilate |
| 製剤名 | ロミタピドメシル酸塩カプセル |
| 薬効分類名 | 高脂血症治療剤 |
| 薬効分類番号 | 2189 |
| ATCコード | C10AX12 |
| KEGG DRUG |
D09638
ロミタピドメシル酸塩
|
| KEGG DGROUP |
DG01946
脂質低下薬
|
| JAPIC | 添付文書(PDF) |
添付文書情報2026年9月 改訂(第6版)

商品情報 3.組成・性状
| 販売名 | 欧文商標名 | 製造会社 | YJコード | 薬価 | 規制区分 |
|---|---|---|---|---|---|
| ジャクスタピッドカプセル5mg | Juxtapid Capsules | レコルダティ・レア・ディジーズ・ジャパン | 2189020M1023 | 81160.4円/カプセル | 劇薬, 処方箋医薬品 |
| ジャクスタピッドカプセル10mg | Juxtapid Capsules | レコルダティ・レア・ディジーズ・ジャパン | 2189020M2020 | 92815.6円/カプセル | 劇薬, 処方箋医薬品 |
| ジャクスタピッドカプセル20mg | Juxtapid Capsules | レコルダティ・レア・ディジーズ・ジャパン | 2189020M3026 | 105660.9円/カプセル | 劇薬, 処方箋医薬品 |
| ジャクスタピッドカプセル小児用2mg | Juxtapid Capsules | レコルダティ・レア・ディジーズ・ジャパン | 2189020M4022 | 72127.5円/カプセル | 劇薬, 処方箋医薬品 |
1. 警告
2. 禁忌
次の患者には投与しないこと
4. 効能または効果
5. 効能または効果に関連する注意
他の経口脂質低下薬で効果不十分又は忍容性が不良な場合に本剤投与の要否を検討すること。
6. 用法及び用量
ジャクスタピッドカプセル5mg
<ジャクスタピッドカプセル5mg>
18歳以上の患者
通常、18歳以上の患者には、1日1回夕食後2時間以上あけて、ロミタピドとして5mgの経口投与から開始する。忍容性に問題がなく、効果不十分な場合には2週間以上の間隔をあけて10mgに増量する。さらに増量が必要な場合には、4週間以上の間隔で忍容性を確認しながら段階的に20mg、40mgに増量することができる。
<製剤共通>
2歳以上18歳未満の患者
通常、2歳以上18歳未満の患者には、1日1回夕食後2時間以上あけて、ロミタピドとして下表のとおり年齢に応じた用量を経口投与する。忍容性に問題がなく、効果不十分な場合には、下表のとおり4週間(2歳以上11歳未満の初回増量は8週間)以上の間隔をあけて段階的に増量することができる。
| 年齢 | 用量(mg) | |||||
| 投与開始 | 最大用量 | |||||
| 1〜4週 | 5〜8週 | 9〜12週 | 13〜16週 | 17週以降 | ||
| 2歳以上11歳未満 | 2 | 2 | 5 | 10 | 20 | 20 |
| 11歳以上16歳未満 | 2 | 5 | 10 | 20 | 40 | 40 |
| 16歳以上18歳未満 | 5 | 10 | 20 | 40 | 40 | 40 |
ジャクスタピッドカプセル10mg
<ジャクスタピッドカプセル10mg>
18歳以上の患者
通常、18歳以上の患者には、1日1回夕食後2時間以上あけて、ロミタピドとして5mgの経口投与から開始する。忍容性に問題がなく、効果不十分な場合には2週間以上の間隔をあけて10mgに増量する。さらに増量が必要な場合には、4週間以上の間隔で忍容性を確認しながら段階的に20mg、40mgに増量することができる。
<製剤共通>
2歳以上18歳未満の患者
通常、2歳以上18歳未満の患者には、1日1回夕食後2時間以上あけて、ロミタピドとして下表のとおり年齢に応じた用量を経口投与する。忍容性に問題がなく、効果不十分な場合には、下表のとおり4週間(2歳以上11歳未満の初回増量は8週間)以上の間隔をあけて段階的に増量することができる。
| 年齢 | 用量(mg) | |||||
| 投与開始 | 最大用量 | |||||
| 1〜4週 | 5〜8週 | 9〜12週 | 13〜16週 | 17週以降 | ||
| 2歳以上11歳未満 | 2 | 2 | 5 | 10 | 20 | 20 |
| 11歳以上16歳未満 | 2 | 5 | 10 | 20 | 40 | 40 |
| 16歳以上18歳未満 | 5 | 10 | 20 | 40 | 40 | 40 |
ジャクスタピッドカプセル20mg
<ジャクスタピッドカプセル20mg>
18歳以上の患者
通常、18歳以上の患者には、1日1回夕食後2時間以上あけて、ロミタピドとして5mgの経口投与から開始する。忍容性に問題がなく、効果不十分な場合には2週間以上の間隔をあけて10mgに増量する。さらに増量が必要な場合には、4週間以上の間隔で忍容性を確認しながら段階的に20mg、40mgに増量することができる。
<製剤共通>
2歳以上18歳未満の患者
通常、2歳以上18歳未満の患者には、1日1回夕食後2時間以上あけて、ロミタピドとして下表のとおり年齢に応じた用量を経口投与する。忍容性に問題がなく、効果不十分な場合には、下表のとおり4週間(2歳以上11歳未満の初回増量は8週間)以上の間隔をあけて段階的に増量することができる。
| 年齢 | 用量(mg) | |||||
| 投与開始 | 最大用量 | |||||
| 1〜4週 | 5〜8週 | 9〜12週 | 13〜16週 | 17週以降 | ||
| 2歳以上11歳未満 | 2 | 2 | 5 | 10 | 20 | 20 |
| 11歳以上16歳未満 | 2 | 5 | 10 | 20 | 40 | 40 |
| 16歳以上18歳未満 | 5 | 10 | 20 | 40 | 40 | 40 |
ジャクスタピッドカプセル小児用2mg
<製剤共通>
2歳以上18歳未満の患者
通常、2歳以上18歳未満の患者には、1日1回夕食後2時間以上あけて、ロミタピドとして下表のとおり年齢に応じた用量を経口投与する。忍容性に問題がなく、効果不十分な場合には、下表のとおり4週間(2歳以上11歳未満の初回増量は8週間)以上の間隔をあけて段階的に増量することができる。
| 年齢 | 用量(mg) | |||||
| 投与開始 | 最大用量 | |||||
| 1〜4週 | 5〜8週 | 9〜12週 | 13〜16週 | 17週以降 | ||
| 2歳以上11歳未満 | 2 | 2 | 5 | 10 | 20 | 20 |
| 11歳以上16歳未満 | 2 | 5 | 10 | 20 | 40 | 40 |
| 16歳以上18歳未満 | 5 | 10 | 20 | 40 | 40 | 40 |
7. 用法及び用量に関連する注意
7.1 本剤を投与中に血清トランスアミナーゼ高値を認めた場合の用量調節及び肝機能検査の実施時期は以下を参考に行うこと。[1.、8.1、8.4、11.1.1参照]
| AST又はALT値 | 投与法と肝機能検査の実施時期 |
| 基準値上限の3倍以上かつ5倍未満 | (1)1週間以内に再検査を実施する。 (2)高値が確認された場合は減量を行い、他の肝機能検査(アルカリホスファターゼ、総ビリルビン、プロトロンビン時間国際標準比[PT-INR]等の測定)を行う。 (3)毎週肝機能検査を実施し、肝機能異常(ビリルビン上昇又はPT-INR延長)を認めた場合、血清トランスアミナーゼ値が基準値上限の5倍を超えた場合、又は4週間程度経過しても基準値上限の3倍を下回らない場合には休薬する。 (4)血清トランスアミナーゼ値が基準値上限の3倍未満まで回復した後、本剤の投与を再開する場合、減量を検討するとともに肝機能検査をより頻回に実施すること。 |
| 基準値上限の5倍以上 | (1)投与を中止し、他の肝機能検査(アルカリホスファターゼ、総ビリルビン、PT-INR等の測定)を行う。 (2)血清トランスアミナーゼ値が基準値上限の3倍を下回った場合は、投与の再開を考慮する。再開する場合は、投与中止時の用量よりも低い用量で投与を開始するとともに肝機能検査をより頻回に実施すること。 |
7.2 血清トランスアミナーゼ値の上昇が肝機能障害の臨床症状(悪心、嘔吐、腹痛、発熱、黄疸、嗜眠、インフルエンザ様症状等)を伴う場合、もしくは基準値上限の2倍以上のビリルビン高値又は活動性肝疾患を伴う場合には、本剤の投与を中止すること。[1.、8.1、11.1.1参照]
7.3 胃腸障害の発現を抑えるために服用時期(夕食後2時間以上の間隔をあけて服用)を遵守するよう指導すること。臨床試験において食直後に服用したときに胃腸障害の発現割合が高くなる傾向が認められている。[8.5、11.1.2、16.2.2参照]
7.6 2mg製剤と他の含量の製剤の生物学的同等性は示されていないため、2mg製剤はロミタピドとして2mgを投与するときのみ使用すること。
8. 重要な基本的注意
8.1 肝機能検査を必ず投与前に行い、投与中においても投与開始から1年間は、増量前もしくは月1回のいずれか早い時期に肝機能検査(少なくともASTとALT)を実施すること。2年目以降は少なくとも3ヵ月に1回かつ増量前には必ず検査を実施すること。投与中に肝機能検査値の異常が認められた場合にはその程度及び臨床症状に応じて、減量又は投与中止等適切な処置をとること。[1.、7.1、7.2、8.4、11.1.1参照]
8.2 本剤投与により肝脂肪の増加が認められ、脂肪性肝炎や肝臓の線維化に至るおそれがあることから、投与中は定期的に超音波検査や血液検査等を行うこと。[11.1.1参照]
8.3 飲酒によって肝脂肪が増加し、肝機能障害を誘発又は悪化させるおそれがあるため、飲酒を控えるよう指導すること。
8.6 本剤投与によって小腸における脂溶性栄養素の吸収が低下するおそれがあるため、本剤服用中は、食事に加えてビタミンE、リノール酸、αリノレン酸(ALA)、エイコサペンタエン酸(EPA)及びドコサヘキサエン酸(DHA)を毎日摂取するよう指導すること。[9.1.1参照]
9. 特定の背景を有する患者に関する注意
9.1 合併症・既往歴等のある患者
9.2 腎機能障害患者
9.3 肝機能障害患者
9.3.1 中等度又は重度の肝機能障害のある患者及び血清中トランスアミナーゼ高値が持続している患者
9.3.2 軽度の肝機能障害のある患者
9.4 生殖能を有する者
9.5 妊婦
9.6 授乳婦
治療上の有益性及び母乳栄養の有益性を考慮し、授乳の継続又は中止を検討すること。母乳中への移行は不明である。
9.7 小児等
9.7.1 低出生体重児、新生児、乳児、5歳未満の幼児を対象とした臨床試験は実施していない。
9.7.2 幼若ラットを用いた反復毒性試験において、性成熟遅延(包皮分離や膣開口の遅延)及び運動機能低下(後肢握力低下)が認められている3)。
9.8 高齢者
一般に、生理機能が低下していることが多い。
10. 相互作用
相互作用序文
薬物代謝酵素用語
CYP3A
薬物代謝酵素用語
CYP2C9
薬物代謝酵素用語
P-糖タンパク質
10.1 併用禁忌
| 強いCYP3A阻害剤 クラリスロマイシン(クラリス) インジナビル(クリキシバン) イトラコナゾール(イトリゾール) ネルフィナビル(ビラセプト) サキナビル(インビラーゼ) テラプレビル(テラビック) ボリコナゾール(ブイフェンド) リトナビル含有製剤(ノービア、カレトラ、ヴィキラックス) コビシスタット含有製剤(スタリビルド) セリチニブ(ジカディア) [2.3、16.7.2参照] | 本剤の血中濃度が著しく上昇するおそれがある。 | これらの薬剤がCYP3Aを阻害することにより、本剤の代謝が阻害される。 |
| 中程度のCYP3A阻害剤 アプレピタント(イメンド) アタザナビル(レイアタッツ) シプロフロキサシン(シプロキサン) クリゾチニブ(ザーコリ) ジルチアゼム(ヘルベッサー) エリスロマイシン(エリスロシン) フルコナゾール(ジフルカン) ホスアンプレナビル(レクシヴァ) イマチニブ(グリベック) ベラパミル(ワソラン) ミコナゾール(ゲル剤・注射剤)(フロリードゲル経口用、フロリードF注) トフィソパム(グランダキシン) [2.3、16.7.2参照] | 本剤の血中濃度が著しく上昇するおそれがある。 | これらの薬剤がCYP3Aを阻害することにより、本剤の代謝が阻害される。 |
10.2 併用注意
| 弱いCYP3A阻害剤 アトルバスタチン、シメチジン、シロスタゾール、経口避妊薬、イストラデフィリン等 [16.7.2参照] | 本剤の血中濃度が上昇するおそれがあるので、本剤を減量した上で、患者の状態を確認しながら慎重に投与すること。 | これらの薬剤がCYP3Aを阻害することにより、本剤の代謝が阻害される。 |
| CYP3A誘導剤 リファンピシン、フェノバルビタール、カルバマゼピン、モダフィニル等 [16.7.2参照] | 本剤の血中濃度が低下するおそれがあるので、患者の状態を確認しながら慎重に投与すること。 | これらの薬剤がCYP3Aを誘導することにより、本剤の代謝が促進される。 |
| CYP3Aの基質となる薬剤 シンバスタチン、トリアゾラム、ロスバスタチン等 [16.7.3参照] | CYP3Aの基質の血中濃度が上昇するおそれがあるので、本剤と併用する場合には必要に応じてこれらの薬剤の減量を考慮すること。 | 本剤がCYP3Aを阻害することにより、CYP3Aの基質の代謝が阻害される。 |
| ワルファリン [16.7.3参照] | ワルファリンの血中濃度が上昇し、PT-INRが上昇するおそれがある。ワルファリンを服用している患者ではPT-INRを定期的に測定し、特に本剤の用量を変更した場合は必ずPT-INRを測定すること。PT-INRに応じてワルファリンの用量を調節すること。 | 本剤がCYP2C9を阻害することにより、ワルファリンの代謝が阻害される。 |
| P-糖タンパク質の基質となる薬剤 コルヒチン、ジゴキシン、フェキソフェナジン等 [16.7.1参照] | P-糖タンパク質による消化管からの排泄が阻害され、P-糖タンパク質の基質となる薬剤の血中濃度が上昇するおそれがあるので、本剤と併用する場合には必要に応じてこれらの薬剤の減量を考慮すること。 | 本剤がP-糖タンパク質を阻害することにより、P-糖タンパク質の基質の排泄が阻害される。 |
| 陰イオン交換樹脂 コレスチラミン等 | 本剤の血中濃度が低下するおそれがあるため、本剤と併用する場合は間隔をあけて服用すること。 | 同時に服用した場合に、本剤の吸収が遅延するおそれがある。 |
| グレープフルーツジュース | 本剤の血中濃度が上昇するおそれがある。本剤投与中はグレープフルーツジュースの摂取は避けること。 | グレープフルーツに含まれる成分により、本剤の代謝が阻害される。 |
| 抗凝固剤 ヘパリン、エドキサバン、ワルファリン等 血栓溶解剤 ウロキナーゼ、アルテプラーゼ等 血小板凝集抑制作用を有する薬剤 アスピリン、クロピドグレル等 [8.7、9.1.2参照] | 出血の危険性を増大させるおそれがある。併用する場合には、患者の状態を十分に観察する等注意すること。 | 本剤投与により、ビタミンKの吸収が低下し、これらの薬剤による出血の危険性が増大するおそれがある。 |
11. 副作用
11.1 重大な副作用
次の副作用があらわれることがあるので、観察を十分に行い、異常が認められた場合には投与を中止するなど適切な処置を行うこと。
11.1.1 肝炎(頻度不明注))、肝機能障害(43.2%)
11.1.2 胃腸障害(71.6%)
11.2 その他の副作用
| 10%以上 | 5〜10%未満 | 5%未満 | 頻度不明注) | |
| 胃腸障害 | 下痢、腹痛、悪心、嘔吐、腹部不快感 | 上腹部痛、消化不良、鼓腸、腹部膨満、胃腸音異常 | 便秘、排便回数増加、胃炎、直腸しぶり、下腹部痛、便意切迫、おくび、胃拡張、胃食道逆流性疾患、胃腸障害、空気嚥下、痔出血、吐き戻し、軟便 | 腹部圧痛、便通不規則、口内乾燥、嚥下障害、肛門失禁、変色便、消化器痛、血便排泄、過敏性腸症候群、直腸出血 |
| 一般・全身障害及び投与部位の状態 | 疲労、倦怠感 | 無力症、胸痛、悪寒、異常感、歩行困難、空腹、インフルエンザ様疾患、疼痛、末梢腫脹、発熱 | ||
| 肝胆道系障害 | 脂肪肝、肝腫大、肝毒性、肝機能異常 | |||
| 感染症及び寄生虫症 | 胃腸炎 | 気管支炎、ウイルス性胃腸炎、感染、インフルエンザ、上咽頭炎、肺炎、副鼻腔炎、上気道感染、尿路感染、ウイルス感染 | ||
| 臨床検査 | ALT増加、AST増加 | 体重減少、トランスアミナーゼ上昇 | 肝機能検査異常、血中クレアチンホスホキナーゼ増加、ALT異常、血中カリウム減少、カロチン減少、INR異常、INR増加、肝超音波検査異常、ビタミンE減少、ビタミンK減少、血中ALP増加 | 血中ビリルビン増加、血中コレステロール増加、血中ブドウ糖減少、血中ブドウ糖増加、血圧上昇、血中トリグリセライド増加、血中尿素増加、ヘモグロビン減少、心拍数増加、肝酵素上昇、高比重リポ蛋白減少、体重増加 |
| 代謝及び栄養障害 | 食欲減退 | 過小食 | 脱水、体重変動 | |
| 神経系障害 | 頭痛、浮動性めまい、片頭痛 | 平衡障害、脳血管障害、味覚障害、嗜眠、意識消失、錯感覚、痙攣発作、傾眠 | ||
| 皮膚及び皮下組織障害 | 薬疹、斑状出血、湿疹、丘疹、発疹、紅斑性皮疹、アレルギー性そう痒症 | 脱毛症、紅斑、毛髪成長異常、多汗症、そう痒症、蕁麻疹 | ||
| 血液及びリンパ系障害 | 鉄欠乏性貧血 | 貧血、血液障害、内出血発生の増加傾向、リンパ節症 | ||
| 筋骨格系及び結合組織障害 | 筋肉痛 | 関節痛、背部痛、関節硬直、筋萎縮、筋攣縮、筋力低下、筋骨格系胸痛、筋骨格不快感、筋骨格痛、筋骨格硬直、四肢痛 | ||
| 心臓障害 | 狭心症、冠動脈狭窄、心筋梗塞、心筋虚血、動悸 | |||
| 耳および迷路障害 | 耳鳴 | |||
| 免疫系障害 | 過敏症 | |||
| 精神障害 | 異常な夢、怒り、不安、うつ病、初期不眠症、不眠症 | |||
| 腎および尿路障害 | 頻尿 | |||
| 呼吸器、胸郭および縦隔障害 | 咳嗽、呼吸困難、鼻出血、口腔咽頭痛、鼻漏、咽喉刺激感 | |||
| 血管障害 | 潮紅、ほてり、高血圧、低血圧、血栓症 |
14. 適用上の注意
14.1 薬剤交付時の注意
<小児>
カプセルの服薬が困難である低年齢の患者に対してカプセルを開けて投与する場合は「ジャクスタピッド服薬ガイド(患者・家族向け)」を参照するよう指導すること。
15. その他の注意
15.2 非臨床試験に基づく情報
16. 薬物動態
16.1 血中濃度
16.1.1 LDL-C高値の健康成人
LDL-C高値の日本人健康成人に本剤を10mg、20mg、又は40mgの用量で単回投与し、その7日後から各用量を1日1回14日間反復経口投与したとき、ロミタピドの薬物動態パラメータは表1及び図1のとおりであった6)。
| 10mg(10例) | 20mg(6例) | 40mg(6例) | ||
| Cmaxa(ng/mL) | 単回 | 0.570(0.285) | 1.70(0.49) | 3.93(0.75) |
| 反復 | 2.46(0.88) | 5.96(2.79) | 19.7(6.2) | |
| Tmaxb(hr) | 単回 | 4.00(2.00,6.00) | 9.00(4.00,12.0) | 4.00(2.0,6.0) |
| 反復 | 4.0(1.0,4.0) | 4.0(1.0,8.0) | 4.0(4.0,4.0) | |
| AUC0-∞a(ng・hr/mL) | 単回 | 37.3(16.7)c | 68.6(17.4) | 168(58.9) |
| AUCτa(ng・hr/mL) | 反復 | 38.1(14.1) | 91.3(29.5) | 263(64) |
| t1/2a(hr) | 単回 | 79.5(5.55)c | 50.5(2.59) | 58.8(13.3) |
| 反復 | 62.6(10.1) | 56.1(9.9) | 49.7(11.3) | |
図1:LDL-C高値の日本人健康成人における単回漸増投与時の血漿中濃度(平均(標準偏差))
16.1.2 ホモ接合体家族性高コレステロール血症患者
日本人ホモ接合体家族性高コレステロール血症患者に、本剤を1日1回経口投与(ロミタピドとして5mgを開始用量とし、各被験者の最大耐量に達するまで漸増)したとき、血漿中のロミタピドのトラフ濃度は表2のとおりであった。
| 5mg | 10mg | 20mg | 40mg | |
| 例数 | 9 | 8 | 7 | 1 |
| 測定サンプル数 | 21 | 19 | 35 | 7 |
| トラフ濃度(ng/mL) | 1.00±0.35 | 1.78±0.70 | 3.61±1.36 | 13.39±4.15 |
16.2 吸収
16.2.1 バイオアベイラビリティ
本剤の絶対生物学的利用率は約7%であった7)(外国人データ)。
16.2.2 食事の影響
食事の影響試験において、ロミタピドのCmax及びAUCは空腹時と比べて高脂肪食後ではそれぞれ77.3%及び57.6%、低脂肪食後ではそれぞれ69.6%及び27.5%増加した(外国人データ)。[7.3参照]
16.3 分布
定常状態における本剤の分布容積の平均値は985〜1292Lであった。血漿タンパク結合率は99.8%であった8)(外国人データ)。
16.4 代謝
16.5 排泄
マスバランス試験において、糞便中及び尿中への排泄率の平均はそれぞれ52.9%及び35.1%であった10)(外国人データ)。
16.6 特定の背景を有する患者
16.6.1 肝機能障害患者における薬物動態
16.6.2 腎機能障害患者における薬物動態
16.6.3 2歳以上18歳未満の患者
5歳以上のホモ接合体家族性高コレステロール血症(HoFH)の患者の臨床データを用いて構築した母集団薬物動態解析の結果、5歳以上18歳未満の患者に各開始用量及び最大用量を投与したときの曝露量は18歳以上の患者に開始用量及び最大用量を投与したときと同程度の曝露量が得られると推定された。
2歳以上5歳未満の患者の開始用量及び最大用量を5歳以上11歳未満の患者と同一とした場合、両集団間で曝露量に大きな違いはないと推定された13)。
2歳以上5歳未満の患者の開始用量及び最大用量を5歳以上11歳未満の患者と同一とした場合、両集団間で曝露量に大きな違いはないと推定された13)。
16.7 薬物相互作用
16.7.1 In vitro試験
16.7.2 併用薬がロミタピドの薬物動態に及ぼす影響
併用薬との薬物相互作用試験の結果を表3に示す16)17)18)19)(外国人データ)。
| 併用薬 | 併用薬の用法・用量 | 本剤の用法・用量 | 例数 | ロミタピドの薬物動態パラメータ比 併用時/非併用時 | ||
| AUC | Cmax | |||||
| ケトコナゾール* [10.、10.1参照] | 200mgを1日2回 9日間 | 60mg注)単回投与 | 30 | 同時併用投与 | 27.25 | 14.82 |
| アトルバスタチン [10.2参照] | 80mgを1日1回 11日間 | 20mg単回投与 | 32 | 同時併用投与 | 1.90 | 2.13 |
| 12時間間隔で投与 | 1.30 | 1.25 | ||||
| 経口避妊薬 (エチニルエストラジオール/ノルゲスチメート**) [10.2参照] | 0.035mg/0.2mgを1日1回 21日間 | 20mg単回投与 | 32 | 同時併用投与 | 1.32 | 1.41 |
| 12時間間隔で投与 | 1.17 | 1.25 | ||||
| モダフィニル [10.2参照] | 200mgを1日1回 11日間 | 20mg単回投与 | 18 | 同時併用投与 | 0.87 | 1.13 |
16.7.3 併用薬の薬物動態に及ぼす本剤の影響
併用薬との薬物相互作用試験の結果を表4に示す20)21)(外国人データ)。
| 併用薬 | 併用薬の用法・用量 | 本剤の用法・用量 | 例数 | 併用薬の薬物動態パラメータ比 併用時/非併用時 | ||
| AUC | Cmax | |||||
| シンバスタチン [10.2参照] | 40mg単回投与 | 60mg注)を1日1回 7日間 | 16 | シンバスタチン | 1.99 | 2.02 |
| シンバスタチン酸 | 1.71 | 1.57 | ||||
| 20mg単回投与 | 10mgを1日1回 7日間 | 15 | シンバスタチン | 1.62 | 1.65 | |
| シンバスタチン酸 | 1.39 | 1.35 | ||||
| ワルファリン [10.2参照] | 10mg単回投与 | 60mg注)を1日1回 12日間 | 16 | R体ワルファリン | 1.28 | 1.14 |
| S体ワルファリン | 1.30 | 1.15 | ||||
| アトルバスタチン [10.2参照] | 20mg単回投与 | 60mg注)を1日1回 7日間 | 15 | アトルバスタチン酸 | 1.52 | 1.63 |
| 2-ヒドロキシアトルバスタチン | 1.07 | 1.01 | ||||
| 4-ヒドロキシアトルバスタチン | 1.49 | 1.38 | ||||
| 活性代謝物の合計 | 1.29 | 1.38 | ||||
| 20mg単回投与 | 10mgを1日1回 7日間 | 16 | アトルバスタチン酸 | 1.11 | 1.19 | |
| 2-ヒドロキシアトルバスタチン | 1.01 | 1.02 | ||||
| 4-ヒドロキシアトルバスタチン | 1.41 | 0.97 | ||||
| 活性代謝物の合計 | 1.05 | 1.12 | ||||
| ロスバスタチン [10.2参照] | 20mg単回投与 | 60mg注)を1日1回 7日間 | 18 | ロスバスタチン | 1.32 | 1.04 |
| 20mg単回投与 | 10mgを1日1回 7日間 | 10 | ロスバスタチン | 1.02 | 1.06 | |
| フェノフィブラート | 145mg単回投与 | 10mgを1日1回 7日間 | 10 | フェノフィブリン酸 | 0.90 | 0.71 |
| エゼチミブ | 10mg単回投与 | 10mgを1日1回 7日間 | 10 | エゼチミブ(非抱合体) | 1.18 | 1.08 |
| エゼチミブ抱合体 | 1.04 | 1.03 | ||||
| ナイアシン | 1000mg単回投与 | 10mgを1日1回 7日間 | 20 | ニコチン酸 | 1.10 | 1.11 |
| ニコチン尿酸 | 0.79 | 0.85 | ||||
| N-メチル-2-ピロリドン-5-カルボキシアミド | 0.96 | 0.98 | ||||
| N-メチルニコチンアミド | 1.36 | 1.05 | ||||
| 経口避妊薬 (エチニルエストラジオール/ノルゲスチメート*) | 0.035mgを1日1回 28日間 | 50mg注)を1日1回 8日間 | 28 | エチニルエストラジオール | 0.92 | 0.92 |
| 17-ジアセチルノルゲスチメート | 1.06 | 1.02 | ||||
注)本剤の承認された用法及び用量と異なる。
17. 臨床成績
17.1 有効性及び安全性に関する試験
17.1.1 国内第III相試験(18歳以上の患者)
最大耐量の脂質低下療法(アフェレーシス治療を含む)を受けている日本人のホモ接合体家族性高コレステロール血症の成人患者9例を対象とした56週間の非盲検試験が実施された。1日1回就寝前(夕食後2時間以降)に、ロミタピドとして5mgを開始用量として、各被験者の最大耐量に達するまで、10、20、40及び60mg注)へ漸増(増量間隔は、5mgから10mgで2週間、それ以外は4週間)することとした。試験期間中は、低脂肪食(脂肪由来のカロリーが摂取カロリーの20%未満)を摂取することとし、ビタミンE(400IU)、リノール酸(200mg)、αリノレン酸(ALA)(210mg)、エイコサペンタエン酸(EPA)(110mg)及びドコサヘキサエン酸(DHA)(80mg)を含む栄養補助食品を毎日摂取することとされた。最大耐量の用量分布は、5mgが2例、10mgが1例、20mgが5例及び40mgが1例であった。有効性において主要評価項目であるLDL-Cのベースラインからの変化率は表1のとおりであった22)。
安全性において解析対象9例中9例(100%)に副作用が認められたが、重篤な事象は認められなかった。主な副作用は、下痢8例(88.9%)及び肝機能検査異常3例(33.3%)であった。
安全性において解析対象9例中9例(100%)に副作用が認められたが、重篤な事象は認められなかった。主な副作用は、下痢8例(88.9%)及び肝機能検査異常3例(33.3%)であった。
| 例数 | ベースラインa(mg/dL) | 26週時a,b(mg/dL) | 変化量a,b(mg/dL) | 変化率(%) | ||
| 最小二乗平均値c(標準誤差) | 95%信頼区間c | p値c | ||||
| 9 | 199.3(65.93) | 117.9(62.07) | −81.4(37.26) | −32.02(4.67) | [−41.17,−22.86] | p<0.0001 |
17.1.2 海外第III相試験(18歳以上の患者)
最大耐量の脂質低下療法(アフェレーシス治療を含む)を受けている外国人のホモ接合体家族性高コレステロール血症の成人患者29例を対象とした78週間の非盲検試験が実施された。ロミタピドとして5mgを開始用量として、1日1回、各被験者の最大耐量に達するまで、4週間間隔で10、20、40及び60mg注)へ漸増することとした(肝機能検査値等の異常が認められず、投与22週時のLDL-Cが200mg/dL超の場合は80mg注)まで漸増可能とした)。試験期間中は、低脂肪食(脂肪由来のカロリーが摂取カロリーの20%未満)を摂取することとし、ビタミンE(400IU)、リノール酸(200mg)、ALA(220mg)、EPA(110mg)及びDHA(80mg)を含む栄養補助食品を毎日摂取することとされた。最大耐量の用量分布は、5mgが3例、10mgが2例、20mgが6例、40mgが7例、60mgが10例及び80mgが1例であった23)。
有効性評価期26週間後、52週間を安全性評価期間とし、最大耐量が投与された。
有効性において主要評価項目であるLDL-Cのベースラインからの変化率は表2のとおりであった23)。
有効性評価期26週間後、52週間を安全性評価期間とし、最大耐量が投与された。
有効性において主要評価項目であるLDL-Cのベースラインからの変化率は表2のとおりであった23)。
| 例数 | ベースラインの値(mg/dL) | 評価時点の値(mg/dL) | ベースラインからの変化量(mg/dL) | ベースラインからの変化率(%) | p値a | |
| 26週時 | 29 | 336.4±113.5 | 189.6±104.2 | −146.9±127.1 | −40.1±31.25 | p<0.001 |
| 78週時 | 23 | 351.9±116.2 | 210.2±132.4 | −141.8±143.6 | −38.4±32.21 | / |
安全性において解析対象29例中25例(86.2%)に副作用が認められた。主な副作用は、下痢23例(79.3%)、悪心18例(62.1%)、嘔吐9例(31.0%)、消化不良8例(27.6%)、腹痛7例(24.1%)、腹部不快感及び腹部膨満が各6例(20.7%)であった。
17.1.3 海外第III相試験(5歳以上18歳未満の患者)
一定の脂質低下療法(アフェレーシス治療を含む)を受けている5歳以上18歳未満の外国人のホモ接合体家族性高コレステロール血症の患者43例を対象に、104週間の非盲検試験が実施された。本試験は24週間の有効性評価期間と80週間の安全性評価期間で構成された。
有効性評価期間において、表3のとおり年齢に応じた用量から開始し、最大耐量に達するまで、LDL-C値および安全性に基づいて漸増することとされた。
有効性評価期間において、表3のとおり年齢に応じた用量から開始し、最大耐量に達するまで、LDL-C値および安全性に基づいて漸増することとされた。
| 年齢区分 | 投与量(mg) | |||||
| 投与開始1〜4週 | 投与開始5〜8週 | 投与開始9〜12週 | 投与開始13〜16週 | 投与開始17〜24週 | 最大用量 | |
| 5〜10歳 | 2 | 2 | 5 | 10 | 20 | 20 |
| 11〜15歳 | 2 | 5 | 10 | 20 | 40 | 40 |
| 16〜17歳 | 5 | 10 | 20 | 40 | 60注) | 60注) |
安全性評価期間では有効性評価期間における最大耐量が投与された。
試験期間中は、低脂肪食(脂肪由来のカロリーが摂取カロリーの20%未満、または脂肪が30g未満のいずれか少ない方)を摂取することとされた。また、ビタミンE(5歳以上9歳未満の患者は200IU、9歳以上の患者は400IU)、リノール酸(200mg)、ALA(210mg)、EPA(110mg)及びDHA(80mg)を含む栄養補助食品を毎日摂取することとされた。
有効性において主要評価項目であるLDL-Cのベースラインからの変化率は表4のとおりであった24)。
試験期間中は、低脂肪食(脂肪由来のカロリーが摂取カロリーの20%未満、または脂肪が30g未満のいずれか少ない方)を摂取することとされた。また、ビタミンE(5歳以上9歳未満の患者は200IU、9歳以上の患者は400IU)、リノール酸(200mg)、ALA(210mg)、EPA(110mg)及びDHA(80mg)を含む栄養補助食品を毎日摂取することとされた。
有効性において主要評価項目であるLDL-Cのベースラインからの変化率は表4のとおりであった24)。
| 年齢 | 例数 | ベースラインの値(mg/dL) | 24週時点の値a(mg/dL) | ベースラインからの変化量(mg/dL) | ベースラインからの変化率(%) | p値b |
| 全体 | 43 | 435.8±189.46 | 175.4±89.90 | −260.4±192.13 | −53.9±25.83 | p<0.0001 |
| 5歳以上11歳未満 | 20 | 538.5±199.92 | 207.2±102.17 | −331.3±214.14 | −56.5±26.54 | / |
| 11歳以上18歳未満 | 23 | 346.5±126.80 | 147.7±68.49 | −198.8±149.43 | −51.6±25.57 | / |
また、本薬を104週時まで継続投与したときのLDL-Cのベースラインからの変化率の推移は図1のとおりであった。
図1:ベースラインからのLDL-C変化率の推移
安全性において、104週間の試験期間の解析対象43例中32例(74.4%)に副作用が認められた。主な副作用は、下痢及び腹痛が各17例(39.5%)、ALT増加及びAST増加が各13例(30.2%)、及び嘔吐7例(16.3%)であった。
注)本剤の承認された用法及び用量と異なる。
18. 薬効薬理
18.1 作用機序
本剤は、小胞体内腔に存在するミクロソームトリグリセリド転送タンパク質(MTP)に直接結合して脂質転送を阻害することにより、肝臓細胞及び小腸細胞内においてトリグリセリドとアポBを含むリポタンパク質の会合を阻害する。その結果、肝臓細胞でのVLDLや小腸細胞でのカイロミクロンの形成を阻害する。VLDLの形成が阻害されるとVLDLの肝臓からの分泌が低下し、血漿中LDL-C濃度が低下する。
19. 有効成分に関する理化学的知見
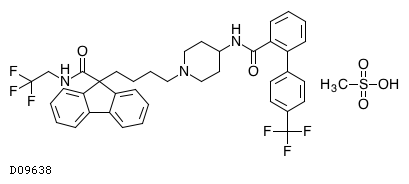
19.1. ロミタピドメシル酸塩
| 一般的名称 | ロミタピドメシル酸塩 |
|---|---|
| 一般的名称(欧名) | Lomitapide Mesilate |
| 化学名 | N-(2,2,2-Trifluoroethyl)-9-[4-({4-[4'-(trifluoromethyl)biphenyl-2-yl]carboxamido}piperidin-1-yl)butyl]-9H-fluorene-9-carboxamide monomethanesulfonate |
| 分子式 | C39H37F6N3O2・CH4O3S |
| 分子量 | 789.83 |
| 物理化学的性状 | 白色〜ほとんど白色の粉末である。pH2〜5の水溶液に溶けにくい。アセトン、エタノール及びメタノールに溶けやすく、2-ブタノール、ジクロロメタン及びアセトニトリルにやや溶けやすく、1-オクタノール及び2-プロパノールにやや溶けにくく、酢酸エチルに溶けにくく、ヘプタンにほとんど溶けない。 |
| KEGG DRUG |
|
20. 取扱い上の注意
20.1 開封後は、キャップを閉め、高温、多湿を避け保管すること。
20.2 無包装状態での安定性を確認していないため、気密容器以外に分包しないこと。
21. 承認条件
21.1 医薬品リスク管理計画を策定の上、適切に実施すること。
<成人>
21.2 国内での治験症例が極めて限られていることから、製造販売後、一定数の症例に係るデータが集積されるまでの間は、全症例を対象に使用成績調査を実施することにより、本剤の使用患者の背景情報を把握するとともに、本剤の安全性及び有効性に関するデータを早期に収集し、本剤の適正使用に必要な措置を講じること。
22. 包装
<カプセル5mg>
14カプセル入り瓶
28カプセル入り瓶
<カプセル10mg>
14カプセル入り瓶
28カプセル入り瓶
<カプセル20mg>
14カプセル入り瓶
28カプセル入り瓶
<カプセル2mg>
28カプセル入り瓶(薬価未収載)
23. 主要文献
- 社内資料:BMS-96039ラット経口投与による胚・胎児発生に関する試験(2016年9月28日承認、CTD2.6.6.6.2.2)
- 社内資料:BMS-97008妊娠フェレットにおける17日間経口投与試験(2016年9月28日承認、CTD2.6.6.6.2.6)
- 社内資料:AEGR-733PC0031幼若ラットにおける90日間経口投与試験(2016年9月28日承認、CTD2.6.6.6.4.2)
- 社内資料:AEGR-733PC0003マウス104週間経口投与がん原性試験(2016年9月28日承認、CTD2.6.6.5.1.1)
- 社内資料:AEGR-733PC0002ラット104週間経口投与がん原性試験(2016年9月28日承認、CTD2.6.6.5.1.2)
- 社内資料:高コレステロール血症被験者を対象とした第I相試験(2016年9月28日承認、CTD2.7.2.2.3.1)
- 社内資料:CV145-003バイオアベイラビリティ試験(2016年9月28日承認、CTD2.7.2.2.3.4)
- 社内資料:BMS-910060036血漿蛋白結合試験(2016年9月28日承認、CTD2.6.4.4.2)
- 社内資料:AEGR-733PC0009肝細胞を用いた代謝試験(2016年9月28日承認、CTD2.6.4.5.4)
- 社内資料:AEGR-733-010経口投与時の代謝試験(2016年9月28日承認、CTD2.7.2.2.4.2)
- 社内資料:AEGR-733-017肝機能障害を有する被験者における安全性及び薬物動態(2016年9月28日承認、CTD2.7.2.2.5.1)
- 社内資料:AEGR-733-021腎機能障害を有する被験者における安全性及び薬物動態(2016年9月28日承認、CTD2.7.2.2.5.2)
- 社内資料:LOM-POP-PK-2024試験(CTD2.7.2.3.2.3)
- 社内資料:p-gpとの薬物相互作用試験(2016年9月28日承認、CTD2.7.2.2.1.10)
- 社内資料:AEGR-733PC0021代謝物のP-450の阻害作用(2016年9月28日承認、CTD2.7.2.2.1.8)
- 社内資料:AEGR-733-018ケトコナゾールとの薬物相互作用(2016年9月28日承認、CTD2.7.2.2.6.4)
- 社内資料:AEGR-733-024アトルバスタチンとの薬物相互作用(2016年9月28日承認、CTD2.7.2.2.6.6)
- 社内資料:AEGR-733-029エストラジオール/ノルゲスチメート合剤との薬物相互作用(2016年9月28日承認、CTD2.7.2.2.6.7)
- 社内資料:AEGR-733-101モダフィニルとの薬物相互作用(2016年9月28日承認、CTD2.7.2.2.6.8)
- 社内資料:AEGR-733-002薬物相互作用(2016年9月28日承認、CTD2.7.2.2.6.1)
- 社内資料:AEGR-733-013ワルファリンとの薬物相互作用(2016年9月28日承認、CTD2.7.2.2.6.2)
- Harada-Shiba M,et al., J Atheroscler Thromb., 24, 402-411, (2017) »PubMed
- Cuchel M,et al., Lancet., 381, 40-46, (2013) »PubMed
- Masana L,et al., Lancet Diabetes Endocrinol., 12, 880-889, (2024) »PubMed
24. 文献請求先及び問い合わせ先
文献請求先
レコルダティ・レア・ディジーズ・ジャパン株式会社
コンタクトセンター
〒107-0052
東京都港区赤坂4-8-18
電話:0120-108-100
製品情報問い合わせ先
レコルダティ・レア・ディジーズ・ジャパン株式会社
コンタクトセンター
〒107-0052
東京都港区赤坂4-8-18
電話:0120-108-100
25. 保険給付上の注意
小児用カプセル2mgは新医薬品であるため、厚生労働省告示第107号(平成18年3月6日付)に基づき、2027年8月末までは、投薬は1回14日間分を限度とされています。
26. 製造販売業者等
26.1 製造販売元
レコルダティ・レア・ディジーズ・ジャパン株式会社
東京都港区赤坂4-8-18