医薬品情報
| 総称名 | ラメルテオン |
|---|---|
| 一般名 | ラメルテオン |
| 欧文一般名 | Ramelteon |
| 製剤名 | ラメルテオン錠 |
| 薬効分類名 | メラトニン受容体アゴニスト |
| 薬効分類番号 | 1190 |
| ATCコード | N05CH02 |
| KEGG DRUG |
D02689
ラメルテオン
|
| KEGG DGROUP |
DG03202
睡眠薬
|
| JAPIC | 添付文書(PDF) |
添付文書情報2026年6月 改訂(第3版)

商品情報 3.組成・性状
| 販売名 | 欧文商標名 | 製造会社 | YJコード | 薬価 | 規制区分 |
|---|---|---|---|---|---|
| ラメルテオン錠8mg「杏林」 (後発品) | RAMELTEON Tablets | キョーリンリメディオ | 1190016F1059 | 20.9円/錠 |
2. 禁忌
次の患者には投与しないこと
4. 効能または効果
不眠症における入眠困難の改善
5. 効能または効果に関連する注意
6. 用法及び用量
通常、成人にはラメルテオンとして1回8mgを就寝前に経口投与する。
7. 用法及び用量に関連する注意
7.1 本剤は、就寝の直前に服用させること。また、服用して就寝した後、睡眠途中において一時的に起床して仕事等をする可能性があるときには服用させないこと。
7.2 食後投与では、空腹時投与に比べ本剤の血中濃度が低下することがあるため、本剤は食事と同時又は食直後の服用は避けること。[16.2.1参照]
8. 重要な基本的注意
8.1 本剤の影響が翌朝以後に及び、眠気、注意力・集中力・反射運動能力等の低下が起こることがあるので、自動車の運転など危険を伴う機械の操作に従事させないように注意すること。
8.2 本剤の投与にあたっては、患者に対して生活習慣の改善を指導するとともに、投与開始2週間後を目処に入眠困難に対する有効性及び安全性を評価し、有用性が認められない場合には、投与中止を考慮し、漫然と投与しないこと。またその後も定期的に本剤の有効性及び安全性を評価した上で投与継続の要否を検討すること。[17.1.1-17.1.4参照]
8.3 本剤の投与により、プロラクチン上昇があらわれることがあるので、月経異常、乳汁漏出又は性欲減退等が認められた場合には投与を中止するなど適切な処置を行うこと。
9. 特定の背景を有する患者に関する注意
9.1 合併症・既往歴等のある患者
9.1.1 高度の睡眠時無呼吸症候群患者
これらの患者に対する使用経験がなく、安全性は確立していない。[17.3.1参照]
9.1.2 脳に器質的障害のある患者
これらの患者に対する使用経験がなく、安全性は確立していない。
9.3 肝機能障害患者
9.5 妊婦
妊婦又は妊娠している可能性のある女性には、治療上の有益性が危険性を上回ると判断される場合にのみ投与すること。ラットによる生殖試験(150mg/kg/日以上)において、胎児の横隔膜ヘルニア、骨格変異等の催奇形性がみられている。
9.6 授乳婦
治療上の有益性及び母乳栄養の有益性を考慮し、授乳の継続又は中止を検討すること。ラットでは乳汁中への移行が報告されている。
9.7 小児等
小児等を対象とした臨床試験は実施していない。
9.8 高齢者
患者の状態を観察しながら慎重に投与すること。高齢者においては血中濃度が上昇するおそれがある。[16.6.1参照]
10. 相互作用
相互作用序文
CYP1A2が本剤の代謝に関与する主な代謝酵素であり、CYP2Cサブファミリー及びCYP3A4もわずかに関与している。
薬物代謝酵素用語
CYP1A2
薬物代謝酵素用語
CYP2C
薬物代謝酵素用語
CYP3A4
10.1 併用禁忌
10.2 併用注意
| CYP1A2阻害剤 キノロン系抗菌薬等 | 本剤の作用が強くあらわれる可能性がある。 | フルボキサミンマレイン酸塩との併用で顕著な本剤の血中濃度上昇が報告されており、その他のCYP1A2阻害剤との併用においても、本剤の血中濃度が上昇する可能性がある。 |
| CYP2C9阻害剤 フルコナゾール(アゾール系抗真菌薬)等 [16.7.2参照] | 本剤の作用が強くあらわれる可能性がある。 フルコナゾールとの併用により本剤の最高血中濃度、AUCが上昇したとの報告がある。 | これらの薬剤の肝薬物代謝酵素阻害作用により、本剤の代謝を阻害し、血中濃度を上昇させる可能性がある。 |
| CYP3A4阻害剤 マクロライド系抗菌薬等 ケトコナゾール(アゾール系抗真菌薬)等 [16.7.3参照] | 本剤の作用が強くあらわれる可能性がある。 ケトコナゾール(経口:国内未発売)との併用により本剤の最高血中濃度、AUCが上昇したとの報告がある。 | これらの薬剤の肝薬物代謝酵素阻害作用により、本剤の代謝を阻害し、血中濃度を上昇させる可能性がある。 |
| CYP誘導剤 リファンピシン(結核治療薬)等 [16.7.4参照] | 本剤の作用が減弱する可能性がある。 リファンピシンとの併用により本剤の最高血中濃度、AUCが低下したとの報告がある。 | CYP3A4等の肝薬物代謝酵素を誘導することにより、本剤の代謝を促進し、血中濃度を減少させる可能性がある。 |
| アルコール(飲酒) | 注意力・集中力・反射運動能力等の低下が増強することがある。 | アルコールが中枢神経抑制作用を示すため、本剤との相加作用が考えられる。 |
11. 副作用
11.1 重大な副作用
次の副作用があらわれることがあるので、観察を十分に行い、異常が認められた場合には投与を中止するなど適切な処置を行うこと。
11.1.1 アナフィラキシー(じん麻疹、血管性浮腫等)(頻度不明)
11.2 その他の副作用
| 0.1〜5%未満 | 頻度不明 | |
| 精神神経系 | めまい、頭痛、眠気 | 悪夢 |
| 皮膚 | 発疹 | |
| 消化器 | 便秘、悪心 | |
| 内分泌 | プロラクチン上昇注) | |
| その他 | 倦怠感 | 自殺企図 |
13. 過量投与
13.1 処置
血液透析は本剤の除去に有用ではないと考えられる。[16.6.3参照]
14. 適用上の注意
14.1 薬剤交付時の注意
PTP包装の薬剤はPTPシートから取り出して服用するよう指導すること。PTPシートの誤飲により、硬い鋭角部が食道粘膜へ刺入し、更には穿孔をおこして縦隔洞炎等の重篤な合併症を併発することがある。
15. その他の注意
15.2 非臨床試験に基づく情報
マウスに2年間強制経口投与した試験で、雄マウスの100mg/kg/日以上及び雌マウスの300mg/kg/日以上の群において肝腫瘍の発現増加がみられた。また、ラットに2年間強制経口投与した試験では、雄ラットにおいて250mg/kg/日以上の群で肝腫瘍及び良性の精巣間細胞腫の発現増加がみられ、雌ラットでは60mg/kg/日以上の群において肝腫瘍の発現増加がみられた。
16. 薬物動態
16.1 血中濃度
16.1.1 単回投与
健康成人(18例)にラメルテオン8mgを空腹時又は食後に単回経口投与したときの未変化体及び主代謝物M-IIの薬物動態パラメータは以下のとおりであった1)。
| AUC0-48(ng・h/mL) | Cmax(ng/mL) | Tmax(h) | t1/2(h) | ||
| 未変化体 | 空腹時 | 2.04±1.80 | 1.41±1.21 | 0.75 | 0.94±0.18 |
| 食後 | 2.16±1.65 | 1.19±1.11 | 0.88 | 1.14±0.39 | |
| M-II | 空腹時 | 184.97±69.01 | 63.04±14.63 | 0.75 | 1.94±0.53 |
| 食後 | 179.18±56.38 | 46.96±13.05 | 1.75 | 2.02±0.45 | |
16.1.2 反復投与
健康成人(8例)にラメルテオン8mgを夕食3時間後に1日1回7日間経口投与したとき、投与7日目の未変化体のCmax及びAUC0-24は、投与1日目と比較してそれぞれ31%及び16%増加し、未変化体及びM-IIともに血中濃度トラフ値は定量下限未満であった2)。
| AUC0-24(ng・h/mL) | Cmax(ng/mL) | Tmax(h) | t1/2(h) | ||
| 未変化体 | 1日目 | 2.34±1.01 | 1.39±1.05 | 1.31±0.84 | 1.08±0.23 |
| 7日目 | 2.64±1.40 | 1.47±1.03 | 1.09±0.38 | 0.92±0.31 | |
| M-II | 1日目 | 234.79±62.20 | 54.18±21.20 | 1.53±0.80 | 2.26±0.42 |
| 7日目 | 229.07±66.03 | 54.15±10.53 | 1.53±0.54 | 2.05±0.54 | |
16.1.3 生物学的同等性試験
ラメルテオン錠8mg「杏林」とロゼレム錠8mgをクロスオーバー法によりそれぞれ1錠(ラメルテオンとして8mg)健康成人男子に絶食単回経口投与して血漿中主代謝物M-II濃度及び血漿中ラメルテオン(未変化体)濃度を測定した。生物学的同等性判定パラメータである血漿中M-IIのCmax及びAUC0-12の薬剤間差の90%信頼区間は、生物学的同等性の判定基準log(0.80)〜log(1.25)を満たした。また、副次評価対象物である血漿中ラメルテオンのCmax及びAUC0-12の薬剤間差の90%信頼区間は、log(0.80)〜log(1.25)の範囲内であった。
以上より、ラメルテオン錠8mg「杏林」とロゼレム錠8mgは生物学的に同等であると判断した3)。
以上より、ラメルテオン錠8mg「杏林」とロゼレム錠8mgは生物学的に同等であると判断した3)。
| 判定パラメータ | 参考パラメータ | |||
| AUC0-12(ng・hr/mL) | Cmax(ng/mL) | Tmax(hr) | t1/2(hr) | |
| ラメルテオン錠8mg「杏林」 | 209.6±64.0 | 90.4825±25.5743 | 0.71±0.22 | 2.18±0.37 |
| ロゼレム錠8mg | 207.7±61.3 | 85.5236±23.6876 | 0.82±0.35 | 2.19±0.37 |
血漿中主代謝物M-IIの濃度推移
| 判定パラメータ | 参考パラメータ | |||
| AUC0-12(ng・hr/mL) | Cmax(ng/mL) | Tmax(hr) | t1/2(hr) | |
| ラメルテオン錠8mg「杏林」 | 4.000±3.396 | 4.4492±3.6741 | 0.56±0.20 | 1.19±0.25 |
| ロゼレム錠8mg | 5.061±9.176 | 4.0564±4.3335 | 0.67±0.26 | 1.18±0.27 |
血漿中ラメルテオン濃度推移
血漿中濃度ならびにAUC、Cmax等のパラメータは、被験者の選択、体液の採取回数・時間等の試験条件によって異なる可能性がある。
16.2 吸収
16.2.1 食事の影響
16.4 代謝
ラメルテオンは体内で酸化によりM-I、M-II、M-III、M-IV、M-VIII及びM-IXに代謝され、M-VIII及びM-IXはさらにグルクロン酸抱合を受ける。未変化体からM-IIへの代謝には主にCYP1A2が寄与し、M-IIの消失にはCYP3A4が寄与していると考えられる4)。
M-IIのヒトMT1及びMT2受容体に対する親和性は未変化体の約1/10及び約1/5であり、アゴニスト活性は約1/17及び約1/28である5)。
16.5 排泄
16.6 特定の背景を有する患者
16.6.1 高齢者における薬物動態
16.6.2 肝機能障害患者における薬物動態
16.6.3 腎機能障害患者における薬物動態
16.7 薬物相互作用
16.7.1 フルボキサミン
16.7.2 フルコナゾール
16.7.3 ケトコナゾール
16.7.4 リファンピシン
16.7.5 エタノール
健康成人(21例)を対象に、ラメルテオン32mg注)と同時にエタノール(ADH基質)0.6g/kgを経口投与し、その後10分毎にエタノール0.6g/kgを2回経口投与したとき、単独投与時と比較してCmax及びAUC0-infは未変化体でそれぞれ約43%及び47%増加したが、M-IIの薬物動態には併用による影響は認められなかった。一方、エタノールの薬物動態には併用による影響は認められなかった14)(外国人データ)。
16.7.6 ドネペジル
健康成人(22例)を対象に、ラメルテオン8mgをドネペジル(CYP2D6基質、CYP3A4基質)1日1回5mgの7日間反復経口投与後、1日1回10mgの16日間反復経口投与の計23日目に併用投与したとき、単独投与時と比較してCmax及びAUC0-infは未変化体でそれぞれ約87%及び100%増加したが、M-IIの薬物動態には併用による影響は認められなかった。一方、ドネペジルの薬物動態には併用による影響は認められなかった15)(外国人データ)。
16.7.7 フルオキセチン
健康成人(27例)を対象に、ラメルテオン16mg注)をフルオキセチン(CYP2D6基質及び阻害剤)1日1回40mgの11日間反復経口投与の11日目に併用投与したとき、単独投与時と比較してCmax及びAUC0-infは未変化体でそれぞれ約40%及び50%、M-IIでそれぞれ約17%及び52%増加した16)(外国人データ)。
16.7.8 テオフィリン
健康成人(18例)を対象に、ラメルテオン32mg注)とテオフィリン(CYP1A2基質)1日1回300mgを10日間反復経口投与したとき、単独投与時と比較してCmax及びAUC0-τは未変化体でそれぞれ約35%及び40%、M-IIでそれぞれ約1%及び12%増加した。一方、テオフィリンの薬物動態には併用による影響は認められなかった17)(外国人データ)。
16.7.9 ガバペンチン
健康成人(24例)を対象に、ラメルテオン8mgをガバペンチン1回400mgを1日3回7日間反復経口投与の7日目に併用投与したとき、単独投与時と比較してCmax及びAUC0-infは未変化体でそれぞれ約27%及び14%増加し、M-IIでそれぞれ約22%減少、1%増加した。一方、ガバペンチンの薬物動態には併用による影響は認められなかった18)(外国人データ)。
16.7.10 ゾルピデム
健康成人(24例)を対象に、ラメルテオン8mgをゾルピデム1日1回10mgの7日間反復経口投与の7日目に併用投与したとき、単独投与時と比較してCmax及びAUC0-infは未変化体でそれぞれ約3%及び9%増加し、M-IIでそれぞれ約14%減少、0%増加した。一方、ゾルピデム1日1回10mgをラメルテオン8mgの7日間反復経口投与の7日目に併用投与したとき、ゾルピデムのCmax及びAUC0-infはそれぞれ約16%及び2%減少した19)(外国人データ)。
16.7.11 デキストロメトルファン
健康成人(34例)を対象に、ラメルテオン32mg注)とデキストロメトルファン(CYP2D6基質)30mgを単回経口投与したとき、ラメルテオン及びデキストロメトルファンの薬物動態には併用による影響は認められなかった20)(外国人データ)。
16.7.12 セルトラリン
健康成人(24例)を対象に、ラメルテオン8mgをセルトラリン(CYP2D6阻害剤)1日1回50mgの13日間反復経口投与の13日目に併用投与したとき、単独投与時と比較してCmax及びAUC0-infは未変化体でそれぞれ約43%及び23%、M-IIでそれぞれ約18%及び2%減少した。一方、セルトラリン1日1回50mgをラメルテオン8mgの13日間反復経口投与の13日目に併用投与したとき、セルトラリンのCmax及びAUC0-infはそれぞれ約15%及び11%増加した21)(外国人データ)。
16.7.13 オメプラゾール
健康成人(29例)を対象に、ラメルテオン16mg注)とオメプラゾール(CYP1A誘導剤、CYP2C19基質)1日1回40mgを7日間反復経口投与したとき、単独投与時と比較してCmax及びAUC0-τは未変化体でそれぞれ約27%及び33%減少し、M-IIでそれぞれ16%及び29%増加した。一方、オメプラゾールの薬物動態には併用による影響は認められなかった22)(外国人データ)。
16.7.14 ジゴキシン
健康成人(20例)を対象に、ラメルテオン16mg注)をジゴキシン1日1回0.2mgと11日間反復経口投与したとき、単独投与時と比較してジゴキシンのCmax及びAUC0-τはそれぞれ約9%及び3%減少した23)(外国人データ)。
16.7.15 ワルファリン
健康成人(22例)を対象に、ラメルテオン16mg注)をワルファリン(CYP1A2基質、CYP2C9基質)1日1回1〜15mg(至適用量)と7日間反復経口投与したとき、単独投与時と比較してワルファリンの薬物動態には併用による影響は認められなかった24)(外国人データ)。
16.7.16 ミダゾラム
健康成人(28例)を対象に、ミダゾラム(CYP3A4基質)1日1回10mgをラメルテオン32mg注)の10日間反復経口投与の10日目に併用投与したとき、単独投与時と比較してミダゾラムの薬物動態には併用による影響は認められなかった25)(外国人データ)。
注)承認用量は1回8mgである。
17. 臨床成績
17.1 有効性及び安全性に関する試験
17.1.1 国内第II相試験
慢性不眠症患者65例(年齢:20〜64歳、中央値42歳)を対象(ただし、精神疾患(統合失調症、うつ病等)、薬物依存等の既往がある患者は除外)とし、1日1回プラセボ、4mg、8mg、16mg、32mg注)を2日間投与した5剤5期クロスオーバー二重盲検比較試験の結果、「睡眠ポリグラフ検査による睡眠潜時」において、8mg群ではプラセボ群に比べ13.5分の短縮が認められている(p<0.05)。なお、8mg群において睡眠薬の前治療歴のある患者では18.0分の短縮、前治療歴のない患者では12.7分の短縮が認められている26)。
副作用発現頻度は、8mg群で11.5%(7/61例)であった。主な副作用は、傾眠が4.9%(3/61例)及び頭痛NOSが3.3%(2/61例)であった26)。[5.、8.2参照]
副作用発現頻度は、8mg群で11.5%(7/61例)であった。主な副作用は、傾眠が4.9%(3/61例)及び頭痛NOSが3.3%(2/61例)であった26)。[5.、8.2参照]
17.1.2 国内第II/III相試験
慢性不眠症患者1,130例(年齢:平均値±標準偏差は48.8±17.15歳)を対象(ただし、過去12ヵ月に精神疾患(統合失調症、うつ病等)、薬物依存等の既往がある患者は除外)とし、1日1回プラセボ、4mg又は8mg注)を14日間投与後、それぞれ4mg、8mg、16mg注)に用量漸増しさらに14日間投与した二重盲検比較試験において、投与1週後の睡眠後調査票による自覚的睡眠潜時において、8mg群ではプラセボ群に比べ3.1分の短縮が認められたが、統計学的な有意差は認められなかった(p=0.0905)。なお、8mg群において睡眠薬の前治療歴のある患者では有効性は認められず、前治療歴のない患者では5.5分の短縮が認められた27)。
副作用発現頻度は、8mgを14日間投与後、16mgを14日間投与した群で12.2%(46/378例)であった。主な副作用は、傾眠が3.7%(14/378例)、頭痛が1.6%(6/378例)及びγ-グルタミルトランスフェラーゼ増加が0.8%(3/378例)であった27)。[5.、8.2参照]
副作用発現頻度は、8mgを14日間投与後、16mgを14日間投与した群で12.2%(46/378例)であった。主な副作用は、傾眠が3.7%(14/378例)、頭痛が1.6%(6/378例)及びγ-グルタミルトランスフェラーゼ増加が0.8%(3/378例)であった27)。[5.、8.2参照]
17.1.3 国内第III相試験
慢性不眠症患者971例(年齢:20〜80歳、平均値38.7歳)を対象(ただし、過去12ヵ月に精神疾患(統合失調症、うつ病等)、薬物依存等の既往がある患者は除外)とした二重盲検比較試験において、投与1週後の睡眠日誌による自覚的睡眠潜時はラメルテオン(8mg)群においてプラセボ群と比較して統計学的に有意に減少したが、投与2週後では有意差は認められなかった28)。
| プラセボ群 | ラメルテオン群 | プラセボ群との差注) | p値注) | ||
| 観察期 | 評価例数 | 482 | 489 | − | − |
| 睡眠潜時(分) | 77.42±30.22 | 77.13±30.81 | |||
| 投与1週目 | 評価例数 | 481 | 489 | −4.54[−7.23,−1.85] | 0.0010 |
| 睡眠潜時(分) | 65.77±30.36 | 61.07±30.65 | |||
| 投与2週目 | 評価例数 | 478 | 478 | −2.36[−5.25,0.53] | 0.1093 |
| 睡眠潜時(分) | 59.62±29.13 | 56.95±31.37 |
17.1.4 国内長期投与試験
慢性不眠症患者190例(年齢:平均値±標準偏差は47.8±16.2歳)を対象(ただし、過去12ヵ月に精神疾患(統合失調症、うつ病等)、薬物依存等の既往がある患者は除外)とした長期投与試験において、ラメルテオン8mgの投与により睡眠潜時の短縮は長期にわたり維持された29)。
| 評価時期 | 観察期 | 第1週 | 第4週 | 第12週 | 第24週 |
| 評価例数 | 74 | 74 | 70 | 66 | 60 |
| 睡眠潜時(分) | 70.51±47.58 | 54.35±37.32 | 43.04±27.64 | 37.42±27.34 | 38.83±29.11 |
17.3 その他
18. 薬効薬理
18.1 作用機序
18.2 睡眠に対する作用
19. 有効成分に関する理化学的知見
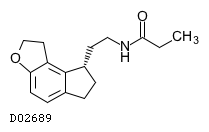
19.1. ラメルテオン
| 一般的名称 | ラメルテオン |
|---|---|
| 一般的名称(欧名) | Ramelteon |
| 化学名 | N-{2-[(8S)-1,6,7,8-Tetrahydro-2H-indeno[5,4-b]furan-8-yl]ethyl}propanamide |
| 分子式 | C16H21NO2 |
| 分子量 | 259.34 |
| 物理化学的性状 | 白色〜帯黄白色の結晶又は結晶性の粉末である。 メタノール、エタノール(99.5)又はジメチルスルホキシドに溶けやすく、水にほとんど溶けない。 |
| KEGG DRUG |
|
22. 包装
100錠[10錠(PTP)×10]
300錠[瓶、バラ]
23. 主要文献
- 国内における薬物動態試験成績[1](ロゼレム錠:2010年4月16日承認、申請資料概要2.7.6.2)
- 国内における薬物動態試験成績[2](ロゼレム錠:2010年4月16日承認、申請資料概要2.7.2.2、2.7.6.5)
- キョーリンリメディオ株式会社社内資料:ラメルテオン錠8mg「杏林」の生物学的同等性試験に関する資料
- ラメルテオンの代謝に関する検討[1](ロゼレム錠:2010年4月16日承認、申請資料概要2.7.2.2)
- ラメルテオンの代謝に関する検討[2](ロゼレム錠:2010年4月16日承認、申請資料概要2.6.2.2.3)
- 外国における薬物動態試験成績[1](ロゼレム錠:2010年4月16日承認、申請資料概要2.7.6.7)
- 国内における薬物動態試験成績[3](ロゼレム錠:2010年4月16日承認、申請資料概要2.7.6.10)
- 外国における薬物動態試験成績[2](ロゼレム錠:2010年4月16日承認、申請資料概要2.7.6.12)
- 外国における薬物動態試験成績[3](ロゼレム錠:2010年4月16日承認、申請資料概要2.7.6.13)
- 薬物相互作用(フルボキサミン)(ロゼレム錠:2010年4月16日承認、申請資料概要2.7.6.16)
- 薬物相互作用(フルコナゾール)(ロゼレム錠:2010年4月16日承認、申請資料概要2.7.6.15)
- 薬物相互作用(ケトコナゾール)(ロゼレム錠:2010年4月16日承認、申請資料概要2.7.6.14)
- 薬物相互作用(リファンピシン)(ロゼレム錠:2010年4月16日承認、申請資料概要2.7.6.19)
- 薬物相互作用(エタノール)(ロゼレム錠:2010年4月16日承認、申請資料概要2.7.6.25)
- 薬物相互作用(ドネペジル)(ロゼレム錠:2010年4月16日承認、申請資料概要2.7.6.29)
- 薬物相互作用(フルオキセチン)(ロゼレム錠:2010年4月16日承認、申請資料概要2.7.6.17)
- 薬物相互作用(テオフィリン)(ロゼレム錠:2010年4月16日承認、申請資料概要2.7.6.21)
- 薬物相互作用(ガバペンチン)(ロゼレム錠:2010年4月16日承認、申請資料概要2.7.6.28)
- 薬物相互作用(ゾルピデム)(ロゼレム錠:2010年4月16日承認、申請資料概要2.7.6.30)
- 薬物相互作用(デキストロメトルファン)(ロゼレム錠:2010年4月16日承認、申請資料概要2.7.6.20)
- 薬物相互作用(セルトラリン)(ロゼレム錠:2010年4月16日承認、申請資料概要2.7.6.27)
- 薬物相互作用(オメプラゾール)(ロゼレム錠:2010年4月16日承認、申請資料概要2.7.6.18)
- 薬物相互作用(ジゴキシン)(ロゼレム錠:2010年4月16日承認、申請資料概要2.7.6.24)
- 薬物相互作用(ワルファリン)(ロゼレム錠:2010年4月16日承認、申請資料概要2.7.6.23)
- 薬物相互作用(ミダゾラム)(ロゼレム錠:2010年4月16日承認、申請資料概要2.7.6.22)
- 国内における臨床試験成績[1](ロゼレム錠:2010年4月16日承認、申請資料概要2.7.3.3、2.7.6.31)
- 国内における臨床試験成績[2](ロゼレム錠:2010年4月16日承認、申請資料概要2.7.6.32、審査報告書)
- 国内における臨床試験成績[3](ロゼレム錠:2010年4月16日承認、申請資料概要2.7.6.33、審査報告書)
- 国内における臨床試験成績[4](ロゼレム錠:2010年4月16日承認、申請資料概要2.7.6.43)
- Kryger,M.et al., Sleep Breath., 11, 159-164, (2007) »PubMed
- Kato,K.et al., Neuropharmacology, 48, 301-310, (2005) »PubMed
- Yukuhiro,N.et al., Brain Research, 1027, 59-66, (2004) »PubMed
- Miyamoto,M.et al., Sleep, 27 (7), 1319-1325, (2004) »PubMed
24. 文献請求先及び問い合わせ先
文献請求先
キョーリンリメディオ株式会社
学術部
〒920-0017
金沢市諸江町下丁287番地1
電話:0120-960189
FAX:0120-189099
製品情報問い合わせ先
キョーリンリメディオ株式会社
学術部
〒920-0017
金沢市諸江町下丁287番地1
電話:0120-960189
FAX:0120-189099
26. 製造販売業者等
26.1 製造販売元
キョーリンリメディオ株式会社
富山県南砺市井波885番地
26.2 販売元
杏林製薬株式会社
東京都千代田区大手町一丁目3番7号