医薬品情報
| 総称名 | ウエキクス |
|---|---|
| 一般名 | ピトリサント塩酸塩 |
| 欧文一般名 | Pitolisant Hydrochloride |
| 製剤名 | ピトリサント塩酸塩錠 |
| 薬効分類名 | ヒスタミンH3受容体拮抗薬・逆作動薬 |
| 薬効分類番号 | 1179 |
| KEGG DRUG |
D11490
ピトリサント塩酸塩
|
| JAPIC | 添付文書(PDF) |
添付文書情報2026年9月 作成(第1版)

商品情報 3.組成・性状
| 販売名 | 欧文商標名 | 製造会社 | YJコード | 薬価 | 規制区分 |
|---|---|---|---|---|---|
| ウエキクス錠5mg | WAKIX Tablets | ヴィアトリス製薬 | 11790C6F1024 | 劇薬, 処方箋医薬品 | |
| ウエキクス錠20mg | WAKIX Tablets | ヴィアトリス製薬 | 11790C6F2020 | 劇薬, 処方箋医薬品 |
2. 禁忌
次の患者には投与しないこと
2.1 本剤の成分に対し過敏症の既往歴のある患者
2.2 重度の肝機能障害(Child-Pugh分類C)のある患者[9.3.1参照]
4. 効能または効果
○持続陽圧呼吸(CPAP)療法等による気道閉塞に対する治療を実施中の閉塞性睡眠時無呼吸症候群に伴う日中の過度の眠気
5. 効能または効果に関連する注意
<効能共通>
5.1 本剤の投与は、睡眠障害に関する診断・治療に精通した医師又はその医師との連携のもとで行うこと。
<閉塞性睡眠時無呼吸症候群>
5.2 本剤の適用にあたっては、閉塞性睡眠時無呼吸症候群と診断され、CPAP療法等の気道閉塞に対する治療が適切に行われているにもかかわらず、日中の過度の眠気が残存する患者に対し、眠気の原因となる他の疾患との鑑別診断を行った上で投与すること。
5.3 本剤は日中の過度の眠気以外の閉塞性睡眠時無呼吸症候群の症状及び気道閉塞に対する効果は認められていない。
<ナルコレプシー>
5.4 本剤の適用にあたっては、睡眠障害国際分類の診断基準を参照し、他の睡眠障害との鑑別を行った上でナルコレプシーと診断された患者に投与すること。
6. 用法及び用量
<持続陽圧呼吸(CPAP)療法等による気道閉塞に対する治療を実施中の閉塞性睡眠時無呼吸症候群に伴う日中の過度の眠気>
通常、成人にはピトリサント塩酸塩として5mgを1日1回朝に経口投与から開始し、1週ごとに1回投与量を10mg、20mgへ段階的に増量する。なお、患者の状態に応じて適宜減量する。
<ナルコレプシー>
通常、成人にはピトリサント塩酸塩として10mgを1日1回朝に経口投与から開始し、1週ごとに1回投与量を20mg、40mgへ段階的に増量する。なお、患者の状態に応じて適宜減量する。
7. 用法及び用量に関連する注意
<効能共通>
7.1 不眠が生じるおそれがあるので、午後の投与は避けること。
<ナルコレプシー>
8. 重要な基本的注意
<効能共通>
8.1 眠気の程度によっては本剤の服用によっても覚醒レベルが正常に復さない可能性があるので、日中の眠気等の臨床症状について観察を十分に行い、必要に応じて自動車の運転等危険を伴う機械の操作には従事させないように注意すること。
<閉塞性睡眠時無呼吸症候群>
8.2 本剤の効果は睡眠に代わるものではなく、適切な睡眠を確保する必要があることを患者に説明すること。
8.3 本剤投与にあたっては、CPAP療法等の気道閉塞に対する治療を継続し、患者に対して生活習慣の改善を指導するとともに、投与継続の要否について定期的に検討し、本剤を漫然と投与しないよう注意すること。
9. 特定の背景を有する患者に関する注意
9.1 合併症・既往歴等のある患者
9.1.1 精神障害又はその既往のある患者
症状が悪化するおそれがある。また、自殺念慮があらわれるおそれがある。
9.1.2 QT延長を起こしやすい患者(先天性QT延長症候群のある患者、低カリウム血症のある患者等)
9.1.3 遺伝的にCYP2D6の活性が欠損していることが判明している患者(Poor Metabolizer)
9.2 腎機能障害患者
9.2.1 重度の腎機能障害のある患者(eGFR<30mL/分/1.73m2)
9.2.2 軽度又は中等度の腎機能障害のある患者(30mL/分/1.73m2≦eGFR<90mL/分/1.73m2)
増量は慎重に行うこと。本剤の血中濃度が上昇するおそれがある。[16.6.1参照]
9.3 肝機能障害患者
9.3.1 重度の肝機能障害(Child-Pugh分類C)のある患者
投与しないこと。本剤は主に肝臓で代謝されるため、本剤の消失が遅延し、血中濃度が上昇するおそれがある。重度の肝機能障害のある患者を対象とした臨床試験は実施していない。[2.2参照]
9.3.2 中等度の肝機能障害(Child-Pugh分類B)のある患者
9.4 生殖能を有する者
本剤はホルモン避妊薬の効果を減弱させるおそれがあるため、本剤の投与期間中及び最終投与から21日間は代替の非ホルモン性避妊法を使用すること。[10.2参照]
9.5 妊婦
妊婦又は妊娠している可能性のある女性には投与しないことが望ましい。動物において、母動物毒性に関連する二次的な影響と考えられる胎児の奇形、骨格変異及び出生児の身体及び運動発達の遅延が認められ、臨床最高用量(40mg 1日1回)に対する安全域は1倍未満であった。
9.6 授乳婦
治療上の有益性及び母乳栄養の有益性を考慮し、授乳の継続又は中止を検討すること。
授乳中の健康成人女性8例に本剤40mgを単回経口投与したとき、乳汁中への移行が認められ、相対的乳児投与量は1%未満であった(外国人データ)。
授乳中の健康成人女性8例に本剤40mgを単回経口投与したとき、乳汁中への移行が認められ、相対的乳児投与量は1%未満であった(外国人データ)。
9.7 小児等
閉塞性睡眠時無呼吸症候群について、小児等を対象とした臨床試験は実施していない。
9.8 高齢者
一般に生理機能が低下していることが多い。
10. 相互作用
相互作用序文
本剤は、主にCYP2D6で代謝され、一部はCYP3A4により代謝される。また、本剤はCYP3A4を誘導する。[16.4参照]
薬物代謝酵素用語
CYP2D6
薬物代謝酵素用語
CYP3A4
10.2 併用注意
| QT間隔延長を起こすことが知られている薬剤 キニジン、アミオダロン、モキシフロキサシン等 [9.1.2参照] | QT延長を起こすおそれがあるので、患者の状態を慎重に観察すること。 | これらの薬剤との併用により、QT延長作用が増大するおそれがある。 |
| H1受容体拮抗剤 クロルフェニラミン、ジフェンヒドラミン、プロメタジン等 | 本剤の効果が減弱するおそれがある。 | 本剤は脳内のヒスタミン濃度を上昇させるため、これらの薬剤の中枢移行により本剤の作用が阻害されるおそれがある。 |
| CYP2D6阻害剤 パロキセチン、キニジン、シナカルセト等 [7.2、16.7.1参照] | 本剤の作用が増強するおそれがある。 | これらの薬剤のCYP2D6阻害作用により、本剤の血中濃度が上昇するおそれがある。 |
| 強いCYP3A誘導剤 リファンピシン、カルバマゼピン、フェニトイン等 [16.7.3参照] | 本剤の効果が減弱するおそれがある。 | これらの薬剤のCYP3A誘導作用により、本剤の血中濃度が低下するおそれがある。 |
| CYP3A基質薬剤 経口避妊薬、ミダゾラム、シンバスタチン等 [9.4、16.7.4参照] | これらの薬剤の効果が減弱するおそれがある。 | 本剤のCYP3A誘導作用により、これらの薬剤の血中濃度が低下するおそれがある。 |
11. 副作用
11.2 その他の副作用
| 5%以上 | 5%未満 | 頻度不明 | |
| 感染症及び寄生虫症 | 憩室炎 | 帯状疱疹、ウイルス性上気道感染 | |
| 内分泌障害 | 甲状腺機能亢進症 | ||
| 代謝及び栄養障害 | 食欲減退、高尿酸血症、2型糖尿病 | アルコール不耐性、体液貯留、低血糖、食欲亢進 | |
| 精神障害 | 初期不眠症、不眠症 | 抑うつ気分、気分の落ち込み、中期不眠症、睡眠の質低下、自殺念慮、早朝覚醒型不眠症 | 異常な夢、感情不安定、激越、不安障害、無感情、錯乱性覚醒、うつ病、恐怖、幻覚、幻聴、幻視、易刺激性、リビドー障害、神経過敏、悪夢、パニック反応、落ち着きのなさ、睡眠障害、緊張、離脱症候群 |
| 神経系障害 | 頭痛 | 同名性半盲、睡眠時麻痺 | 平衡障害、運動緩慢、カタプレキシー、概日リズム睡眠障害、注意力障害、浮動性めまい、味覚不全、ジスキネジア、ジストニア、てんかん、過眠症、筋緊張低下、片頭痛、オンオフ現象、錯感覚、精神運動亢進、下肢静止不能症候群、傾眠、振戦 |
| 眼障害 | 閃輝暗点 | 眼瞼痙攣、ドライアイ、光視症、眼瞼腫脹、視力低下 | |
| 耳及び迷路障害 | 耳鳴、回転性めまい | ||
| 心臓障害 | 動悸、心室性期外収縮 | 第一度房室ブロック、徐脈、心電図QT延長、期外収縮、心拍数増加、頻脈 | |
| 血管障害 | 起立性低血圧 | ほてり、高血圧、高血圧クリーゼ、低血圧 | |
| 呼吸器、胸郭及び縦隔障害 | 咳嗽、夜間呼吸困難、あくび | ||
| 胃腸障害 | 腹痛、便秘、下痢、軟便、胃潰瘍、胃炎、胃食道逆流性疾患、大腸ポリープ、悪心、口腔内痛 | 腹部不快感、上腹部痛、呼気臭、口内乾燥、消化不良、腸炎、変色便、鼓腸、胃腸障害、消化器痛、過酸症、口の錯感覚、直腸出血、流涎過多、胃不快感、嘔吐 | |
| 肝胆道系障害 | 肝機能異常 | ||
| 皮膚及び皮下組織障害 | 皮膚乾燥、皮脂欠乏性湿疹、多汗症、そう痒症、蕁麻疹 | 冷汗、紅斑、寝汗、発疹、日光皮膚炎、発汗 | |
| 筋骨格系及び結合組織障害 | 筋痙縮、四肢痛 | 関節痛、背部痛、四肢不快感、筋固縮、筋力低下、筋骨格痛、筋肉痛、腱炎 | |
| 腎及び尿路障害 | 蛋白尿、腎機能障害 | 頻尿 | |
| 生殖系及び乳房障害 | 良性前立腺肥大症 | 不正子宮出血 | |
| 一般・全身障害及び投与部位の状態 | 疲労、熱感、倦怠感、末梢性浮腫 | 無力症、胸痛、不快感、異常感、浮腫、疼痛、発熱、口渇 | |
| 臨床検査 | アラニンアミノトランスフェラーゼ増加、血中ブドウ糖増加、血圧上昇、血中尿酸増加、γ-グルタミルトランスフェラーゼ増加、肝酵素上昇、肝機能検査値上昇、体重増加、尿中白血球陽性 | 血中コレステロール増加、血中トリグリセリド増加、トランスアミナーゼ上昇、体重減少 | |
| 傷害、中毒及び処置合併症 | 転倒 |
14. 適用上の注意
14.1 薬剤交付時の注意
14.1.1 PTP包装の薬剤はPTPシートから取り出して服用するよう指導すること。PTPシートの誤飲により、硬い鋭角部が食道粘膜へ刺入し、更には穿孔をおこして縦隔洞炎等の重篤な合併症を併発することがある。
14.1.2 服用直前にPTPシートから取り出すよう指導すること。
16. 薬物動態
16.1 血中濃度
16.1.1 単回投与
日本人健康成人に本剤10mg、20mg又は40mgを単回投与後のピトリサントの薬物動態パラメータ及び血清中ピトリサントの濃度推移を表1及び図1に示す1)。
| 用量 | 例数 | Cmax(ng/mL) | tmax(h)a) | t1/2(h) | AUC0-∞(ng・h/mL) |
| 10 | 5 | 6.3±4.1 | 2.0(2.0,4.0) | 24.4±6.0 | 79.6±46.6 |
| 20 | 6 | 21.3±10.2 | 2.0(1.5,3.0) | 23.2±2.3 | 211.5±92.4 |
| 40 | 9 | 53.6±23.0 | 1.5(1.5,4.0) | 21.4±2.0 | 673.5±351.0 |
図1 本剤10mg、20mg又は40mg単回投与後の血清中ピトリサントの濃度推移
16.1.2 反復投与
日本人健康成人に本剤40mgを1日1回9日間空腹時に反復経口投与したときの投与9日目の薬物動態パラメータは表2のとおりであった1)。
| 例数 | Cmax(ng/mL) | tmax(h)a) | t1/2(h) | AUC0-24h(ng・h/mL) |
| 9 | 90.0±37.0 | 3.0(2.0,6.0) | 20.7±2.4 | 1147±475 |
16.2 吸収
16.2.1 食事の影響
健康成人12例に本剤20mgを高脂肪・高カロリー食摂取後に単回経口投与したとき、空腹時単回投与と比較してCmaxは0.70倍、AUCは0.88倍に低下し、tmaxは1.5時間延長した2)(外国人データ)。
16.3 分布
16.4 代謝
16.5 排泄
健康成人8例に[14C]-ピトリサント塩酸塩20mgを単回経口投与したとき、投与264時間後までに投与量の89.2%が尿中に排泄され、2.5%が糞便中に排泄された3)(外国人データ)。
16.6 特定の背景を有する患者
16.6.1 腎機能障害
軽度腎機能障害(eGFR:60〜89mL/分/1.73m2)被験者、中等度腎機能障害(eGFR:30〜59mL/分/1.73m2)被験者、重度腎機能障害(eGFR:15〜29mL/分/1.73m2)被験者各4例、及び正常な腎機能(eGFR:>90mL/分/1.73m2)被験者12例に本剤20mgを単回投与したときの、ピトリサントの薬物動態パラメータは表3のとおりであった。腎機能正常被験者に対する腎機能障害被験者のピトリサントのCmax及びAUCそれぞれの幾何平均値の比[90%信頼区間]は、軽度で2.15[1.00,4.60]及び1.74[0.59,5.11]、中等度で1.52[0.77,3.00]及び2.09[0.96,4.56]、重度で2.84[2.02,4.00]及び2.21[1.17,4.20]であった4)(外国人データ)。[7.2、9.2.1、9.2.2参照]
| 例数 | Cmax(ng/mL) | t1/2(h) | AUC0-∞(ng・h/mL) | ||
| 腎機能正常被験者 | 12 | 14.4±8.4 | 22±6.5 | 222±175 | |
| 腎機能障害被験者 | 軽度 | 4 | 31.3±16.6 | 24±4.5 | 396±279 |
| 中等度 | 4 | 22.3±15.4 | 29±10 | 443±364 | |
| 重度 | 4 | 36.8±8.9 | 24±1.4 | 428±221 | |
16.6.2 肝機能障害
軽度肝機能障害(Child-Pugh分類A)被験者、中等度肝機能障害(Child-Pugh分類B)被験者各6例、及び健康被験者12例に本剤20mgを単回投与したときの、ピトリサントの薬物動態パラメータは表4のとおりであった。肝機能正常被験者に対する肝機能障害被験者のピトリサントのCmax及びAUCそれぞれの幾何平均値の比[90%信頼区間]は、軽度で1.18[0.81,1.72]及び1.40[0.57,3.45]、中等度で1.43[0.95,2.14]及び3.26[1.76,6.03]であった1)(外国人データ)。[7.3、9.3.2参照]
| 例数 | Cmax(ng/mL) | t1/2(h) | AUC0-∞(ng・h/mL) | ||
| 肝機能正常被験者 | 12 | 19.1±11.6 | 26±12 | 327±327 | |
| 肝機能障害被験者 | 軽度 | 6 | 20.2±7.2 | 27±8.9 | 462±450 |
| 中等度 | 6 | 24.8±9.5 | 55±31a) | 789±336a) | |
16.6.3 CYP2D6遺伝子型
健康成人に本剤20mgを1日1回7日間反復経口投与したとき、7日目におけるCYP2D6遺伝子型別の薬物動態パラメータは表5のとおりであった。遺伝的にCYP2D6の活性が低下しているPMは、活性が通常であるEMと比較してCmax及びAUCの幾何平均値はそれぞれ2.1及び2.4倍に増加した1)(外国人データ)。[7.2、9.1.3参照]
| CYP2D6遺伝子型 | 例数 | Cmax(ng/mL) | t1/2(h) | AUC0-24h(ng・h/mL) |
| EM | 5 | 38.5±15.1 | 10.8±1.4 | 437±192 |
| PM | 3 | 76.7±1.48 | 12.5±3.0 | 960±39.1 |
16.7 薬物相互作用
16.7.1 パロキセチン(強いCYP2D6阻害剤)
16.7.2 パロキセチン(強いCYP2D6阻害剤)及びイトラコナゾール(強いCYP3A阻害剤)
16.7.3 リファンピシン(強いCYP3A誘導剤)
16.7.4 ミダゾラム(CYP3A基質)
16.7.5 In vitro試験
ピトリサントは有機カチオントランスポーター1(OCT1)に対して阻害作用を示し、IC50値は0.80μmol/Lであった5)。
17. 臨床成績
17.1 有効性及び安全性に関する試験
<閉塞性睡眠時無呼吸症候群>
17.1.1 国内第III相試験(jRCT2031220501)
CPAP療法を3ヵ月以上実施しているにもかかわらず日中の過度の眠気(EDS)が認められる18歳以上の日本人閉塞性睡眠時無呼吸症候群(OSAS)患者を対象に、二重盲検期(12週間)及び非盲検継続投与期(48週間)からなるプラセボ対照二重盲検並行群間比較試験を実施した。二重盲検期では、プラセボ又は本剤を1日1回朝に経口投与した。本剤の用量は、5mgから開始して2週目に10mgに増量し、3週目に忍容性に問題がない場合は20mgに増量し、増量できない場合は5又は10mgで投与し、4週目に5、10又は20mgのいずれかの用量を選択し、その用量を12週目まで継続した。非盲検継続投与期では、本剤5、10又は20mgを1日1回朝に経口投与した。
主要評価項目である7週目と12週目を平均したエプワース眠気尺度(ESS)スコアのベースラインからの変化量は表6のとおりであり、プラセボ群に対する本剤群の優越性が示された。
主要評価項目である7週目と12週目を平均したエプワース眠気尺度(ESS)スコアのベースラインからの変化量は表6のとおりであり、プラセボ群に対する本剤群の優越性が示された。
| プラセボ群 | 本剤群 | |
| ベースライン | 16.4±3.1(58) | 16.5±2.8(56) |
| 7週目 | 14.2±3.8(56) | 12.5±5.5(54) |
| 12週目 | 13.4±4.6(54) | 11.1±5.8(53) |
| 変化量[95%信頼区間]a)b) | -2.64[-3.66,-1.63] | -4.63[-5.66,-3.61] |
| プラセボとの比較b) | ||
| 群間差[95%信頼区間] | -1.99[-3.44,-0.55] | |
| p値c) | 0.007 | |
副次評価項目である12週目の覚醒維持検査(MWT)による平均睡眠潜時のベースラインからの変化量は表7のとおりであった。
| プラセボ群 | 本剤群 | |
| ベースライン | 18.0±12.0(58) | 20.0±11.5(56) |
| 12週目 | 17.9±11.0(49) | 20.3±11.9(44) |
| 変化量 | -1.0±8.8(49) | 0.7±10.2(44) |
なお、二重盲検期の4週目から12週目までの維持用量の分布は、5mgが0例、10mgが2例(3.6%)、20mgが51例(91.1%)であった。
本剤群の二重盲検期での副作用発現頻度は、21.4%(12/56例)であり、主な副作用は、不眠症5.4%(3/56例)、下痢3.6%(2/56例)、悪心3.6%(2/56例)であった。
非盲検継続投与期での副作用発現頻度は、18.7%(20/107例)であり、主な副作用は、頭痛5.6%(6/107例)であった6)。
本剤群の二重盲検期での副作用発現頻度は、21.4%(12/56例)であり、主な副作用は、不眠症5.4%(3/56例)、下痢3.6%(2/56例)、悪心3.6%(2/56例)であった。
非盲検継続投与期での副作用発現頻度は、18.7%(20/107例)であり、主な副作用は、頭痛5.6%(6/107例)であった6)。
<ナルコレプシー>
17.1.2 国内第III相試験(jRCT2031220432)
15歳以上の日本人ナルコレプシー患者を対象に、二重盲検期(8週間)及び非盲検継続投与期(48週間)からなるプラセボ対照二重盲検並行群間比較試験を実施した。二重盲検期ではプラセボ又は本剤を1日1回朝に経口投与することとした。本剤の用量は、10mgから開始して2週目に20mgに増量し、3週目に忍容性に問題がない場合は40mgに増量し、増量できない場合は10又は20mgで投与し、4週目に10、20又は40mgのいずれかの用量を選択し、その用量を8週目まで継続した。非盲検継続投与期では、本剤10、20又は40mgを1日1回朝に経口投与した。
主要評価項目である7週目と8週目を平均したESSスコアのベースラインからの変化量は表8のとおりであり、プラセボ群に対する本剤群の優越性が示された。
主要評価項目である7週目と8週目を平均したESSスコアのベースラインからの変化量は表8のとおりであり、プラセボ群に対する本剤群の優越性が示された。
| プラセボ群 | 本剤群 | |
| ベースライン | 18.0±2.5(35) | 18.0±2.7(69) |
| 7週目 | 16.4±3.6(34) | 14.8±5.1(64) |
| 8週目 | 16.9±3.3(34) | 14.9±5.0(64) |
| 変化量[95%信頼区間]a)b) | -1.23[-2.63,0.17] | -2.96[-3.94,-1.97] |
| プラセボとの比較b) | ||
| 群間差[95%信頼区間] | -1.73[-3.44,-0.01] | |
| p値c) | 0.048 | |
副次評価項目である8週目の覚醒維持検査(MWT)による平均睡眠潜時のベースラインからの変化量は表9のとおりであった。
| プラセボ群 | 本剤群 | |
| ベースライン | 4.55±3.45(35) | 6.55±4.92(69) |
| 8週目 | 5.45±5.84(33) | 5.88±6.90(62) |
| 変化量 | 0.87±4.83(33) | -0.81±5.37(62) |
また、副次評価項目である1週間あたりの情動脱力発作回数の7週目と8週目の平均値は表10のとおりであった。
| プラセボ群 | 本剤群 | |
| ベースラインa) | 2.84±2.91(16) | 4.88±7.16(24) |
| 7週目と8週目の平均値b) | 1.23±2.20(15) | 0.67±1.20(23) |
| 最小二乗平均値の群間比[95%信頼区間]c) | 0.48[0.20,1.11] | |
なお、二重盲検期の4週目から8週目までの維持用量の分布は、10mgが2例(2.9%)、20mgが1例(1.4%)、40mgが61例(88.4%)であった。
本剤群の二重盲検期での副作用発現頻度は、26.1%(18/69例)であり、主な副作用は、初期不眠症5.8%(4/69例)、不眠症、中期不眠症及び頭痛が各4.3%(3/69例)であった。
非盲検継続投与期での副作用発現頻度は、20.6%(20/97例)であり、主な副作用は、動悸、頭痛及び体重増加が各3.1%(3/97例)であった7)。
本剤群の二重盲検期での副作用発現頻度は、26.1%(18/69例)であり、主な副作用は、初期不眠症5.8%(4/69例)、不眠症、中期不眠症及び頭痛が各4.3%(3/69例)であった。
非盲検継続投与期での副作用発現頻度は、20.6%(20/97例)であり、主な副作用は、動悸、頭痛及び体重増加が各3.1%(3/97例)であった7)。
17.1.3 海外第III相試験(NCT01067222)
18歳以上のナルコレプシー患者を対象に、プラセボ対照二重盲検並行群間比較試験を実施した。プラセボ又は本剤を1日1回朝に8週間経口投与することとし、本剤の用量は、10mgから開始して2週目に20mgに増量し、3週目に忍容性に問題がない場合は40mgに増量し、増量できない場合は10又は20mgで投与し、4週目に10、20又は40mgのいずれかの用量を選択し、その用量を8週目まで継続した。
主要評価項目である7週目と8週目を平均したESSスコアは表11のとおりであり、プラセボ群に対する本剤群の優越性が示された。
主要評価項目である7週目と8週目を平均したESSスコアは表11のとおりであり、プラセボ群に対する本剤群の優越性が示された。
| プラセボ群 | 本剤群 | |
| ベースライン | 18.9±2.5(30) | 17.8±2.5(31) |
| 7週目 | 15.1±4.8(27) | 11.4±5.8(27) |
| 8週目 | 15.0±4.6(25) | 10.7±6.6(26) |
| 7週目と8週目の調整済み平均値a)b) | 15.48±1.03 | 12.39±1.01 |
| プラセボとの比較b) | ||
| 群間差[95%信頼区間] | -3.10[-5.73,-0.46] | |
| p値c) | 0.022 | |
副次評価項目である8週目の覚醒維持検査(MWT)による平均睡眠潜時のベースラインからの変化率は表12のとおりであった。
| プラセボ群 | 本剤群 | |
| 例数 | 30 | 31 |
| ベースライン(分) | 8.4[5.7,12.4] | 7.4[5.4,10.1] |
| 8週目(分) | 7.6[5.1,11.2] | 9.7[6.8,14.0] |
| 変化率 | 0.9[0.7,1.1] | 1.3[1.0,1.6] |
| 変化率の群間比a) | 1.47[1.01,2.14] | |
本剤群の副作用発現頻度は、51.6%(16/31例)であり、主な副作用は頭痛29.0%(9/31例)、不眠症9.7%(3/31例)及び悪心6.5%(2/31例)であった8)。
17.1.4 海外第III相試験(NCT01800045)
18歳以上の情動脱力発作を有するナルコレプシー患者を対象に、プラセボ対照二重盲検並行群間比較試験を実施した。プラセボ又は本剤を1日1回朝に7週間経口投与することとし、本剤の用量は、5mgから開始して2週目に10mgに増量し、3週目に患者の状態に応じて5、10、20mgのいずれかの用量を投与し、4週目に5、10、20又は40mgのいずれかの用量を選択し、4週目に選択した用量を7週目まで継続した。
主要評価項目である投与4〜7週目における1週間あたりの情動脱力発作回数のベースラインからの変化率は表13のとおりであり、プラセボ群に対する本剤群の優越性が示された。
主要評価項目である投与4〜7週目における1週間あたりの情動脱力発作回数のベースラインからの変化率は表13のとおりであり、プラセボ群に対する本剤群の優越性が示された。
| プラセボ群 | 本剤群 | |
| 例数 | 51 | 54 |
| ベースライン | 7.31[6.02,8.87] | 9.15[7.60,11.01] |
| 4〜7週目 | 4.51[2.90,7.02] | 2.27[1.51,3.41] |
| ベースラインからの変化率 | 0.62[0.43,0.90] | 0.25[0.17,0.36] |
| プラセボとの比較a) | ||
| 変化率の群間比[95%信頼区間] | 0.512[0.435,0.603] | |
| p値b) | <0.0001 | |
本剤群の副作用発現頻度は、27.8%(15/54例)であり、主な副作用は頭痛7.4%(4/54例)、不安、易刺激性及び悪心が各5.6%(3/54例)であった9)。
17.3 その他
18. 薬効薬理
18.1 作用機序
ピトリサント塩酸塩は、ヒスタミンH3受容体に高い親和性を示すH3受容体拮抗薬・逆作動薬であり、シナプス前終末に存在するヒスタミン自己受容体を遮断することにより、ヒスタミンの遊離を促進し、中枢神経系におけるヒスタミン作動性神経伝達を増強する。また、H3受容体を介してヒスタミン以外の神経伝達物質の遊離を調節する。その結果、覚醒を促進すると考えられる。
18.2 薬理作用
18.2.1 神経伝達物質に対する作用
ピトリサント塩酸塩は、マウスにおいて、ヒスタミンの代謝物であるテレメチルヒスタミン(t-MeHA)の脳中濃度を増加させた。また、ラットにおいて、前頭前野及び海馬でのアセチルコリン遊離を増加させ、前頭前野でのドーパミン遊離を増加させた。一方、線条体側坐核ではドーパミン遊離の増加は認められなかった。
18.2.2 覚醒促進作用
ピトリサント塩酸塩は、ナルコレプシーモデル動物において徐波睡眠及び逆説睡眠の減少を伴う覚醒促進作用を示した。
19. 有効成分に関する理化学的知見
19.1. ピトリサント塩酸塩
| 一般的名称 | ピトリサント塩酸塩 |
|---|---|
| 一般的名称(欧名) | Pitolisant Hydrochloride |
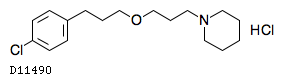
| 化学名 | 1-{3-[3-(4-Chlorophenyl)propoxy]propyl}piperidine monohydrochloride |
| 分子式 | C17H26ClNO・HCl |
| 分子量 | 332.31 |
| 物理化学的性状 | 白色又はほとんど白色の結晶性の粉末であり、水、エタノール、ジクロロメタンに極めて溶けやすく、シクロヘキサンにはほとんど溶けない。 |
| KEGG DRUG |
|
21. 承認条件
医薬品リスク管理計画を策定の上、適切に実施すること。
22. 包装
<ウエキクス錠5mg>
140錠[14錠(PTP)×10]
<ウエキクス錠20mg>
140錠[14錠(PTP)×10]
23. 主要文献
- 社内資料:日本人及び外国人健康被験者を対象としたピトリサントの薬物動態試験(承認年月日:2026年9月16日、CTD2.7.2.2.1)
- 社内資料:外国人健康被験者を対象としたピトリサントの食事の影響試験(承認年月日:2026年9月16日、CTD2.7.1.2.2)
- 社内資料:ピトリサントの薬物動態(承認年月日:2026年9月16日、CTD2.7.2.3.1)
- 社内資料:海外第I相臨床試験(承認年月日:2026年9月16日、CTD2.7.6.9)
- 社内資料:ピトリサントの薬物相互作用(承認年月日:2026年9月16日、CTD2.6.4.9.5)
- 社内資料:国内第III相臨床試験(承認年月日:2026年9月16日、CTD2.7.6.24 OSA)
- 社内資料:国内第III相臨床試験(承認年月日:2026年9月16日、CTD2.7.6.24 NAR)
- 社内資料:海外第III相臨床試験(承認年月日:2026年9月16日、CTD2.7.6.25 NAR)
- 社内資料:海外第III相臨床試験(承認年月日:2026年9月16日、CTD2.7.6.26 NAR)
- 社内資料:ピトリサントの薬力学試験(承認年月日:2026年9月16日、CTD2.7.2.2.2)
24. 文献請求先及び問い合わせ先
文献請求先
ヴィアトリス製薬合同会社
メディカルインフォメーション部
〒106-0041
東京都港区麻布台一丁目3番1号
電話:フリーダイヤル 0120-419-043
製品情報問い合わせ先
ヴィアトリス製薬合同会社
メディカルインフォメーション部
〒106-0041
東京都港区麻布台一丁目3番1号
電話:フリーダイヤル 0120-419-043
26. 製造販売業者等
26.1 製造販売元
ヴィアトリス製薬合同会社
東京都港区麻布台一丁目3番1号