医薬品情報
| 総称名 | イコタイド |
|---|---|
| 一般名 | イコトロキンラ塩酸塩 |
| 欧文一般名 | Icotrokinra Hydrochloride |
| 製剤名 | イコトロキンラ塩酸塩錠 |
| 薬効分類名 | IL-23受容体拮抗薬 |
| 薬効分類番号 | 3999 |
| KEGG DRUG |
D13093
イコトロキンラ塩酸塩
|
| JAPIC | 添付文書(PDF) |
添付文書情報2026年9月 作成(第1版)

商品情報 3.組成・性状
| 販売名 | 欧文商標名 | 製造会社 | YJコード | 薬価 | 規制区分 |
|---|---|---|---|---|---|
| イコタイド錠200mg | ICOTYDE Tablets | ヤンセンファーマ | 39990G2F1026 | 劇薬, 処方箋医薬品 |
1. 警告
1.1 本剤は結核等の感染症を含む緊急時に十分に対応できる医療施設、あるいは当該医療施設との連携下において、本剤についての十分な知識と適応疾患の治療に十分な知識・経験をもつ医師のもとで、本剤による治療の有益性が危険性を上回ると判断される患者のみに使用すること。本剤は感染症のリスクを増大させる可能性があり、また結核の既往歴を有する患者では結核を活動化させる可能性がある。また、本剤との関連性は明らかではないが、悪性腫瘍の発現が報告されている。治療開始に先立ち、本剤が疾病を完治させる薬剤でないことも含め、本剤の有効性及び危険性を患者に十分説明し、患者が理解したことを確認した上で治療を開始すること。[2.1、2.2、8.1、8.2、8.4、9.1.1、9.1.2、11.1.1、15.1.3参照]
1.2 重篤な感染症
1.3 本剤の治療を開始する前に、光線療法を含む既存の全身療法(分子標的薬を除く)の適用を十分に勘案すること。[5.参照]
2. 禁忌
次の患者には投与しないこと
4. 効能または効果
5. 効能または効果に関連する注意
以下のいずれかを満たす尋常性乾癬、膿疱性乾癬、又は乾癬性紅皮症患者に投与すること。[1.3参照]
・光線療法を含む既存の全身療法(分子標的薬を除く)等で十分な効果が得られず、皮疹が体表面積の10%以上に及ぶ患者。
・難治性の皮疹又は膿疱を有する患者。
6. 用法及び用量
通常、成人及び12歳以上かつ体重40kg以上の小児には、イコトロキンラとして1日1回200mgを起床時に空腹の状態で経口投与する。
7. 用法及び用量に関連する注意
7.1 本剤の吸収は食事による影響を受けることから、本剤は起床時に空腹の状態で水にて服用すること。また、服用後30分は食事を避けること。[16.2.1参照]
7.2 本剤と適応疾患の分子標的薬との併用について安全性及び有効性は確立していないので併用を避けること。
7.3 本剤による治療反応は、通常投与開始から16週以内に得られる。16週以内に治療反応が得られない場合は本剤の治療計画の継続を慎重に再考すること。
8. 重要な基本的注意
8.1 本剤は感染のリスクを増大させる可能性がある。そのため本剤の投与に際しては、十分な観察を行い、感染症の発症や増悪に注意すること。感染症の徴候又は症状があらわれた場合には、速やかに担当医に連絡するよう患者を指導すること。[1.1、1.2、2.1、9.1.1、11.1.1参照]
8.2 本剤投与に先立って結核に関する十分な問診及び胸部X線検査に加え、インターフェロン-γ遊離試験又はツベルクリン反応検査を行い、適宜胸部CT検査等を行うことにより、結核感染の有無を確認すること。また、本剤投与中も、胸部X線検査等の適切な検査を定期的に行うなど結核症の発現には十分に注意し、結核を疑う症状(持続する咳、体重減少、発熱等)が発現した場合には速やかに担当医に連絡するよう患者に指導すること。なお、結核の活動性が確認された場合は結核の治療を優先し、本剤を投与しないこと。[1.1、2.2、9.1.2参照]
8.3 本剤投与中は、生ワクチン接種による感染症発現のリスクを否定できないため、生ワクチン接種は行わないこと。
9. 特定の背景を有する患者に関する注意
9.1 合併症・既往歴等のある患者
9.1.1 感染症(重篤な感染症を除く)の患者又は感染症が疑われる患者
9.1.2 結核の既往歴を有する患者又は結核感染が疑われる患者
9.2 腎機能障害患者
9.2.1 中等度以上の腎機能障害患者(eGFRが60mL/min/1.73m2未満)
患者の状態をより慎重に観察し、副作用の発現に十分注意すること。本薬の血中濃度が上昇するおそれがある。[16.6.1参照]
9.5 妊婦
妊婦又は妊娠している可能性のある女性には、治療上の有益性が危険性を上回ると判断される場合にのみ投与すること。
動物試験(ラット及びウサギ)では、イコトロキンラの臨床曝露量(AUC)の27倍まで胚・胎児への影響は認められなかった。ウサギの胚・胎児発生試験では、イコトロキンラの臨床曝露量(AUC)の157倍に相当する用量で、母動物の体重減少、摂餌量減少及び流産、胎児の肋骨癒合の発現頻度増加が認められた。
9.6 授乳婦
治療上の有益性及び母乳栄養の有益性を考慮し、授乳の継続又は中止を検討すること。本剤のヒトにおける乳汁中への移行に関するデータはない。授乳中の母ラットにイコトロキンラを経口投与したとき、哺乳児の血漿中でイコトロキンラが検出された。
9.7 小児等
12歳未満、及び12歳以上かつ体重40kg未満の小児を対象とした臨床試験は実施していない。
11. 副作用
11.1 重大な副作用
次の副作用があらわれることがあるので、観察を十分に行い、異常が認められた場合には投与を中止するなど適切な処置を行うこと。
11.1.1 重篤な感染症(頻度不明)
11.2 その他の副作用
| 3%未満 | |
| 感染症及び寄生虫症 | 上気道感染、上咽頭炎 |
14. 適用上の注意
14.1 薬剤交付時の注意
ブリスターシートから取り出して服用するよう指導すること。シートの誤飲により、硬い鋭角部が食道粘膜へ刺入し、更には穿孔をおこして縦隔洞炎等の重篤な合併症を併発することがある。
15. その他の注意
15.1 臨床使用に基づく情報
15.1.1 免疫原性
尋常性乾癬患者を対象とした国際共同及び海外第III相臨床試験4試験(PSO3001試験、PSO3002試験、PSO3003試験及びPSO3004試験)の併合解析では、52週までに本剤の投与を受けた被験者の9.6%(199/2,083例)に抗イコトロキンラ抗体が発現したが、中和抗体は認められなかった。また、膿疱性乾癬及び乾癬性紅皮症患者を対象とした国内第III相臨床試験(PSO3005試験)において、52週までに本剤の投与を受けた被験者の15.8%(3/19例)に抗イコトロキンラ抗体が発現したが、中和抗体は認められなかった。1)
15.1.2 免疫抑制剤又は光線療法と併用した場合の安全性及び有効性は確立していない。
16. 薬物動態
16.1 血中濃度
16.1.1 単回投与
日本人健康成人に本剤100mg注)及び300mg注)を単回経口投与したとき、血漿中イコトロキンラ濃度は投与後2〜4時間に最高濃度に達し、8〜9.2時間の消失半減期で低下した。3)
注)承認された用法・用量は1日1回200mgである。
日本人健康成人に本剤を単回経口投与したときの血漿中イコトロキンラ濃度推移(平均値+標準偏差、各群6例)
| 用量 | 100mg(6例) | 300mg(6例) |
| Cmax(ng/mL) | 3.17(1.03) | 4.61(2.38) |
| tmax(h) | 2.00(0.25;5.00) | 4.00(0.25;6.00) |
| AUC∞(ng・h/mL) | 27.5(8.01) | 50.7(18.8) |
| t1/2(h) | 8.0(2.4) | 9.2(1.6) |
16.1.2 反復投与
中等症から重症の局面型皮疹を有する乾癬患者(日本人を含む)に、本剤200mgを1日1回反復経口投与したときの定常状態における薬物動態パラメータは下表のとおりと推定された。4)(母集団薬物動態解析)
| 集団 | Cmax(ng/mL) | Ctrough(ng/mL) | AUC0-24(ng・h/mL) |
| 全体集団 | 2.93(1.82) | 0.628(0.722) | 36.7(25.2) |
| 日本人集団 | 3.45(1.52) | 0.645(0.378) | 41.5(17.6) |
| 12歳以上18歳未満 | 3.37(2.95) | 0.913(1.84) | 45.6(56.2) |
16.2 吸収
16.2.1 食事の影響
16.3 分布
イコトロキンラのヒト血漿蛋白結合率は52%であった。血液/血漿中濃度比は0.53であった。7)
16.4 代謝
イコトロキンラは、異化によりペプチド及びアミノ酸に代謝されると推定される。ヒト血漿中で検出された主な薬物関連物質は未変化体であった。8)
16.5 排泄
健康成人に本剤10〜1,000mgを経口投与したとき、未変化体の糞中及び尿中排泄率は投与量の37〜81%、及び0.001%未満であった。9)(外国人データ)
16.6 特定の背景を有する患者
16.6.1 腎機能障害患者
17. 臨床成績
17.1 有効性及び安全性に関する試験
<尋常性乾癬>
17.1.1 国際共同第III相臨床試験(PSO3001)(jRCT番号:jRCT2031230434)
中等症から重症の局面型皮疹を有する18歳以上の乾癬患者及び12歳以上18歳未満かつ体重40kg以上の乾癬患者(IGA注1)スコアが3以上、PASI注2)スコアが12以上、かつ皮疹が体表面積の10%以上)684例(日本人7例)を対象に二重盲検比較試験を実施した。プラセボ又は本剤200mgを1日1回経口投与した。主要評価項目(co-primary endpoint)である投与16週後のIGAスコアが「なし」又は「軽微」かつベースラインから2ポイント以上の改善(以下、「IGA(0/1)」)を達成した被験者の割合及びPASIスコアがベースラインから90%以上改善(以下、「PASI 90」)した被験者の割合は、いずれもプラセボ群と比較して本剤群で統計学的に有意に高かった。本剤群に割り付けられた被験者は、投与16週以降も本剤200mgを1日1回経口投与され、投与24週後にPASIスコアがベースラインから75%以上改善(PASI 75)又はIGA(0/1)を達成し、本剤投与に再ランダム化された被験者の投与52週後のPASI 90達成率は75.1%(127/169例)、IGA(0/1)達成率は78.7%(133/169例)であった。11)
注1)Investigator Global Assessment
注2)Psoriasis Area and Severity Index
| プラセボ | 本剤200mg | |
| IGA(0/1) | 8.3%(19/228例) | 64.7%a(295/456例) |
| PASI 90 | 4.4%(10/228例) | 49.6%a(226/456例) |
| PASI 100 | 0.4%(1/228例) | 27.0%(123/456例) |
本剤の副作用発現頻度(全例が投与52週に到達した時点)は20.8%(139/669例注3))で、主な副作用は、上気道感染4.2%(28例)、上咽頭炎2.1%(14例)であった。
注3)18歳以上の乾癬患者では、本剤群(投与24週後にPASI75又はIGA0/1を達成し、再無作為化時に本剤群に割り付けられた被験者、又は投与24週後にPASI75及びIGA0/1を達成せず、投与24週以降も本剤を投与継続された被験者、加えて再無作為化時にプラセボ群に割り付けられ投与52週以降本剤を投与された被験者)、プラセボ群(投与16週以降に本剤を投与された被験者)のうち、本剤を投与した期間の副作用を集計した。また、12歳以上18歳未満かつ体重40kg以上の乾癬患者では本剤群及びプラセボ群(投与16週以降に本剤を投与された被験者)のうち、本剤を投与した期間の副作用を集計した。
17.1.2 国際共同第III相臨床試験(PSO3002)(jRCT番号:jRCT2031230594)
中等症から重症の局面型皮疹を有する18歳以上の乾癬患者(IGA注1)スコアが3以上、PASI注2)スコアが12以上、かつ皮疹が体表面積の10%以上)774例(日本人59例)を対象に二重盲検比較試験を実施した。プラセボ、デュークラバシチニブ6mg又は本剤200mgを1日1回経口投与した。主要評価項目(co-primary endpoint)である投与16週後のIGA(0/1)を達成した被験者の割合及びPASI 90を達成した被験者の割合は、いずれもプラセボ群と比較して本剤群で統計学的に有意に高かった。本剤群に割り付けられた被験者は、投与16週以降も本剤200mgを1日1回経口投与され、投与52週後のPASI 90達成率は69.5%(216/311例)、IGA(0/1)達成率は74.0%(230/311例)であった。12)
注1)Investigator Global Assessment
注2)Psoriasis Area and Severity Index
| プラセボ | デュークラバシチニブ | 本剤200mg | |
| IGA(0/1) | 10.9%(17/156例) | 50.2%(154/307例) | 68.5% a(213/311例) |
| PASI 90 | 3.8%(6/156例) | 29.6%(91/307例) | 55.0% a(171/311例) |
| PASI 100 | 1.3%(2/156例) | 11.1%(34/307例) | 31.2%(97/311例) |
本剤の副作用発現頻度(全例が投与52週に到達した時点)は13.1%(96/734例注3))で、主な副作用は、上気道感染2.9%(21例)、上咽頭炎1.5%(11例)であった。
注3)本剤群、プラセボ群(投与16週以降に本剤を投与された被験者)、及びデュークラバシチニブ群(投与24週以降に本剤を投与された被験者)のうち、本剤を投与した期間の副作用を集計した。
<膿疱性乾癬、乾癬性紅皮症>
17.1.3 国内第III相臨床試験(PSO3005)(jRCT番号:jRCT2071230104)
膿疱性乾癬患者9例及び乾癬性紅皮症患者10例を対象に非盲検試験を実施した。本剤200mgを1日1回経口投与した。投与16週後にCGI注1)スコアに基づく評価が軽度改善以上の患者の割合(以下、「奏効率」)は、膿疱性乾癬患者88.9%(8/9例)、乾癬性紅皮症患者100.0%(10/10例)であった。投与52週後の奏効率は膿疱性乾癬患者85.7%(6/7例)、乾癬性紅皮症患者100.0%(7/7例)であった。13)
注1)Clinical Global Impression
※膿疱性乾癬患者の治療奏効は、日本皮膚科学会の総スコアに基づいたCGIスコアを用いて評価した。
本剤の副作用発現頻度(投与52週後まで)は21.1%(4/19例)であった。
18. 薬効薬理
18.1 作用機序
本剤は、IL-23受容体に選択的に結合するペプチドで、平衡解離定数(KD値)は7.1pmol/Lである。14)本剤は、IL-23とIL-23受容体の結合を競合的に阻害することで、IL-23受容体を介したシグナル伝達及び下流のサイトカイン産生を阻害する。
18.2 IL-23誘導STAT3リン酸化に対する作用
18.3 IL-23誘導IFNγ産生に対する作用
18.4 IL-23誘導IL-17産生に対する作用
本剤は、ラット脾細胞においてラットIL-23刺激によるIL-17Aの産生を抑制し、IC50値は260pmol/Lであった。19)
18.5 ラットIL-23誘導皮膚炎モデルに対する作用
本剤の予防的経口投与は、ラットIL-23皮内投与により誘導したラット皮膚炎モデルにおいて、耳介におけるIL-22、IL-17A及びIL-17Fなどの炎症性サイトカインの遺伝子発現、並びに紅斑及び肥厚を抑制し、IL-23依存性の炎症反応を改善した。20)
19. 有効成分に関する理化学的知見
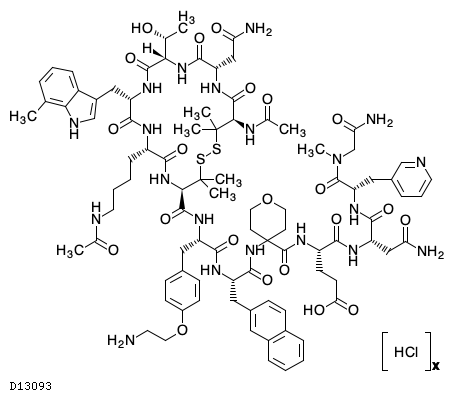
19.1. イコトロキンラ塩酸塩
| 一般的名称 | イコトロキンラ塩酸塩 |
|---|---|
| 一般的名称(欧名) | Icotrokinra Hydrochloride |
| 化学名 | S3.1,S3.6-Cyclo[N-acetyl-3-sulfanyl-L-valyl-L-asparaginyl-L-threonyl-7-methyl-L-tryptophyl-N6-acetyl-L-lysyl-3-sulfanyl-L-valyl-O-(2-aminoethyl)-L-tyrosyl-3-(naphthalen-2-yl)-L-alanyl-4-aminooxan-4-carbonyl-L-α-glutamyl-L-asparaginyl-3-(pyridin-3-yl)-L-alanyl-N2-methylglycinamide]hydrochloride |
| 分子式 | C90H120N20O22S2・xHCl |
| 分子量 | 1898.17(遊離塩基として) |
| 物理化学的性状 | 白色の粉末 |
| KEGG DRUG |
|
20. 取扱い上の注意
20.1 小児の手の届かない所に保管すること。
20.2 湿気を避けるためブリスター包装のまま保存すること。
21. 承認条件
医薬品リスク管理計画を策定の上、適切に実施すること。
22. 包装
30錠[3錠(ブリスター)×10]
23. 主要文献
- 社内資料:イコトロキンラの免疫原性(2026年9月16日承認、CTD2.7.2.4.1、CTD2.7.6.15)
- Kimball AB,et al., Br J Dermatol., 173 (5), 1183-1190, (2015) »PubMed
- 社内資料:イコトロキンラの単回投与試験(2026年9月16日承認、CTD2.7.2.2.1.2)
- 社内資料:イコトロキンラの母集団薬物動態解析(2026年9月16日承認、CTD2.7.2.2.4)
- 社内資料:イコトロキンラの食事の影響試験(2026年9月16日承認、CTD2.7.1.2.2)
- 社内資料:イコトロキンラの食事の影響試験(2026年9月16日承認、CTD2.7.1.2.1)
- 社内資料:イコトロキンラの分布(2026年9月16日承認、CTD2.6.4.4.1)
- 社内資料:イコトロキンラの代謝(2026年9月16日承認、CTD2.7.2.3.1.2)
- 社内資料:イコトロキンラの薬物動態試験(2026年9月16日承認、CTD2.7.2.2.1.1)
- 社内資料:イコトロキンラの腎機能障害試験(2026年9月16日承認、CTD2.7.2.2.1.6)
- 社内資料:イコトロキンラの国際共同第III相臨床試験(77242113PSO3001)(2026年9月16日承認、CTD2.7.6.10)
- 社内資料:イコトロキンラの国際共同第III相臨床試験(77242113PSO3002)(2026年9月16日承認、CTD2.7.6.11)
- 社内資料:イコトロキンラの国内第III相臨床試験(77242113PSO3005)(2026年9月16日承認、CTD2.7.6.15)
- 社内資料:イコトロキンラの結合親和性(2026年9月16日承認、CTD2.6.2.2.1.1)
- 社内資料:ヒトPBMCにおけるIL-23誘導STAT3リン酸化及びIL-12誘導STAT4リン酸化に対するイコトロキンラの阻害作用(2026年9月16日承認、CTD2.6.2.2.1.2)
- 社内資料:ヒトBリンパ腫細胞におけるIL-23誘導STAT3リン酸化に対するイコトロキンラの阻害作用(2026年9月16日承認、CTD2.6.2.2.1.3)
- 社内資料:ヒトNK細胞におけるIL-23誘導IFNγ産生に対するイコトロキンラの阻害作用(2026年9月16日承認、CTD2.6.2.2.1.4)
- 社内資料:ヒト正常及び患者由来の全血におけるIL-23誘導IFNγ産生に対するイコトロキンラの阻害作用(2026年9月16日承認、CTD2.6.2.2.1.5)
- 社内資料:ラット脾細胞におけるIL-23誘導IL-17産生に対するイコトロキンラの阻害作用(2026年9月16日承認、CTD2.6.2.2.1.6)
- 社内資料:IL-23誘導皮膚炎モデルにおけるイコトロキンラの病態改善作用(2026年9月16日承認、CTD2.6.2.2.4.1)
24. 文献請求先及び問い合わせ先
文献請求先
ヤンセンファーマ株式会社
メディカルインフォメーションセンター
〒101-0065
東京都千代田区西神田3-5-2
電話:フリーダイヤル 0120-183-275
製品情報問い合わせ先
ヤンセンファーマ株式会社
メディカルインフォメーションセンター
〒101-0065
東京都千代田区西神田3-5-2
電話:フリーダイヤル 0120-183-275
26. 製造販売業者等
26.1 製造販売元(輸入)
ヤンセンファーマ株式会社
〒101-0065
東京都千代田区西神田3-5-2