医薬品情報
| 総称名 | オヌレグ |
|---|---|
| 一般名 | アザシチジン |
| 欧文一般名 | Azacitidine |
| 製剤名 | アザシチジン錠 |
| 薬効分類名 | 抗悪性腫瘍剤 |
| 薬効分類番号 | 4291 |
| ATCコード | L01BC07 |
| KEGG DRUG |
D03021
アザシチジン
|
| JAPIC | 添付文書(PDF) |
添付文書情報2026年8月 作成(第1版)

商品情報 3.組成・性状
| 販売名 | 欧文商標名 | 製造会社 | YJコード | 薬価 | 規制区分 |
|---|---|---|---|---|---|
| オヌレグ錠150mg | Onureg tablets | ブリストル・マイヤーズスクイブ | 42910J7F1025 | 劇薬, 処方箋医薬品 | |
| オヌレグ錠200mg | Onureg tablets | ブリストル・マイヤーズスクイブ | 42910J7F2021 | 劇薬, 処方箋医薬品 |
1. 警告
本剤は、緊急時に十分対応できる医療施設において、造血器悪性腫瘍の治療に対して十分な知識・経験を持つ医師のもとで、本剤の投与が適切と判断される症例についてのみ投与すること。また、本剤による治療開始に先立ち、患者又はその家族に有効性及び危険性を十分に説明し、同意を得てから投与を開始すること。
2. 禁忌
次の患者には投与しないこと
2.1 本剤の成分に対し過敏症の既往歴のある患者
2.2 妊婦又は妊娠している可能性のある女性[9.5参照]
4. 効能または効果
急性骨髄性白血病における維持療法
5. 効能または効果に関連する注意
6. 用法及び用量
通常、成人にはアザシチジンとして1日1回200mgを14日間連日経口投与した後、14日間休薬する。これを1サイクルとして投与を繰り返す。なお、患者の状態により適宜減量する。
7. 用法及び用量に関連する注意
7.1 他の抗悪性腫瘍剤との併用について、有効性及び安全性は確立していない。
7.2 本剤投与により副作用が発現した場合には、以下の基準を参考に休薬、減量又は中止すること。
| 副作用注) | 処置 | |
| Grade4の好中球減少症 発熱性好中球減少症 | 初回発現時 | Grade2以下に回復するまで休薬する。回復後は同一用量で投与を再開する。 |
| 連続2回のサイクルで発現した場合 | Grade2以下に回復するまで休薬する。回復後は1段階減量して投与を再開する。減量後も持続する場合、さらに1段階減量する。 2段階減量した用量で持続又は再発した場合、投与を中止する。 | |
| Grade4の血小板減少症又は活動性出血を伴うGrade3の血小板減少症 | 初回発現時 | Grade2以下に回復するまで休薬する。回復後は同一用量で投与を再開する。 |
| 連続2回のサイクルで発現した場合 | Grade2以下に回復するまで休薬する。回復後は1段階減量して投与を再開する。減量後も持続する場合、さらに1段階減量する。 2段階減量した用量で持続又は再発した場合、投与を中止する。 | |
| Grade3以上の非血液毒性 | Grade1以下に回復するまで休薬する。回復後は同一用量で投与を再開する。 再発した場合、Grade1以下に回復するまで休薬する。回復後は1段階減量して投与を再開する。 減量後も持続する場合、さらに1段階減量する。 2段階減量した用量で持続又は再発した場合、投与を中止する。 | |
| 減量レベル | 投与量 |
| 通常投与量 | 1日1回200mgを14日間連日経口投与した後、14日間休薬する。 |
| 1段階減量 | 1日1回150mgを14日間連日経口投与した後、14日間休薬する。 |
| 2段階減量 | 1日1回150mgを7日間連日経口投与した後、21日間休薬する。 |
8. 重要な基本的注意
8.1 本剤と注射用アザシチジンは曝露量、用法及び用量が異なるため、本剤を注射用アザシチジンの代替として使用しないこと。
8.2 骨髄抑制があらわれることがあるので、本剤投与前及び投与中は血液検査(血球数算定、白血球分画測定等)を定期的に行い、患者の状態を十分に観察すること。[11.1.1参照]
8.3 肝機能障害があらわれることがあるので、本剤投与前及び投与中は肝機能検査を定期的に行い、患者の状態を十分に観察すること。[11.1.7参照]
8.4 間質性肺疾患があらわれることがあるので、咳嗽、呼吸困難、発熱等の臨床症状を十分に観察すること。[11.1.4参照]
9. 特定の背景を有する患者に関する注意
9.2 腎機能障害患者
9.2.1 重度の腎機能障害のある患者(クレアチニンクリアランス30mL/min/1.73m2未満)
減量を考慮するとともに、患者の状態をより慎重に観察し、副作用の発現に十分注意すること。本剤の血中濃度が上昇し、副作用が強くあらわれるおそれがある。[16.6.1参照]
9.4 生殖能を有する者
9.4.1 妊娠する可能性のある女性には、本剤投与中及び最終投与後6ヵ月間において避妊する必要性及び適切な避妊法について説明すること。[9.5参照]
9.4.2 生殖可能な年齢の患者に投与する必要がある場合には、性腺に対する影響を考慮すること。動物実験(マウス及びラット)で、ヒトの臨床用量を下回る用量で、本剤を投与した雄で精巣毒性が認められ、交配した雌の妊娠率の低下、異常胚の増加及び胚死亡の増加が認められている。
9.4.3 男性には、本剤投与中及び最終投与後3ヵ月間においてバリア法(コンドーム)を用いて避妊する必要性について説明すること。[15.2.2参照]
9.5 妊婦
9.6 授乳婦
授乳しないことが望ましい。本剤が乳汁中に移行する可能性があり、乳児が乳汁を介して摂取した場合、乳児に重篤な副作用が発現するおそれがある。
9.7 小児等
小児等を対象とした臨床試験は実施していない。
11. 副作用
11.1 重大な副作用
次の副作用があらわれることがあるので、観察を十分に行い、異常が認められた場合には投与を中止するなど適切な処置を行うこと。
11.1.1 骨髄抑制
好中球減少(36.7%)、血小板減少(22.6%)、発熱性好中球減少症(2.4%)、白血球減少(10.5%)、貧血(7.3%)、リンパ球減少(2.0%)等があらわれることがある。[8.2参照]
11.1.2 感染症
肺炎(3.2%)、敗血症(0.8%)、好中球減少性敗血症(0.4%)等があらわれることがある。
11.1.3 出血
脳出血(頻度不明)、頭蓋内出血(頻度不明)、消化管出血(頻度不明)、鼻出血(1.2%)等があらわれることがある。
11.1.4 間質性肺疾患(頻度不明)
異常が認められた場合には、胸部X線、胸部CT等の検査を実施すること。間質性肺疾患が疑われた場合には投与を中止し、副腎皮質ホルモン剤の投与等の適切な処置を行うこと。[8.4参照]
11.1.5 心臓障害
心房細動(頻度不明)、心不全(頻度不明)等があらわれることがある。
11.1.6 ショック(頻度不明)、アナフィラキシー(頻度不明)
11.1.7 肝機能障害
ALT増加(1.6%)、AST増加(頻度不明)、ALP増加(0.4%)、血中ビリルビン増加(0.8%)、γ-GTP増加(0.8%)等を伴う肝機能障害、黄疸(頻度不明)があらわれることがある。[8.3参照]
11.1.8 腎機能障害
腎不全(頻度不明)、腎尿細管性アシドーシス(頻度不明)等の腎機能障害があらわれることがある。
11.1.9 低血圧(頻度不明)
11.2 その他の副作用
| 3%以上 | 1〜3%未満 | 1%未満 | 頻度不明 | |
| 消化器 | 悪心(58.5%)、嘔吐(52.0%)、下痢(36.3%)、便秘(18.1%)、上腹部痛、腹痛 | 鼓腸、消化不良、腹部膨満、胃食道逆流性疾患、口腔内潰瘍形成 | ||
| 感染症 | 上気道感染、口腔ヘルペス、鼻炎 | 尿路感染、気管支炎 | インフルエンザ、気道感染、ウイルス性気道感染、細菌性尿路感染 | |
| 代謝 | 食欲減退 | |||
| 精神・神経系 | 味覚不全、浮動性めまい、頭痛、不眠症、うつ病、嗜眠 | 不安 | ||
| 皮膚 | そう痒症、発疹、斑状丘疹状皮疹 | |||
| 筋骨格系 | 関節痛、四肢痛、背部痛 | |||
| 呼吸器 | 呼吸困難 | |||
| その他 | 疲労(14.9%)、無力症 | 発熱、体重減少 |
14. 適用上の注意
14.1 薬剤交付時の注意
PTP包装の薬剤はPTPシートから取り出して服用するよう指導すること。PTPシートの誤飲により、硬い鋭角部が食道粘膜へ刺入し、更には穿孔をおこして縦隔洞炎等の重篤な合併症を併発することがある。
15. その他の注意
15.2 非臨床試験に基づく情報
15.2.1 動物実験(マウス及びラット)で、造血器系、リンパ系器官、肺、乳腺、精巣、皮膚(投与部位周囲)等に腫瘍発生が報告されている。
15.2.2 細菌を用いた復帰突然変異試験、並びにヒトリンパ芽球及びマウスリンパ腫細胞を用いた遺伝子突然変異試験で変異原性、マウスリンパ腫及びハムスター胚由来線維芽細胞を用いた小核試験で小核誘発性、マウス白血病細胞を用いた染色体異常試験で染色体異常誘発性が報告されている。[9.4.3参照]
16. 薬物動態
16.1 血中濃度
16.1.1 単回及び反復投与
日本人の再発又は難治性の血管免疫芽球性T細胞リンパ腫注1)患者3例を対象に、28日間を1サイクルとし、本剤200mgを1日1回14日間連日経口投与したときの、アザシチジンの薬物動態パラメータ及び血漿中濃度推移は以下のとおりであった1)。
| 投与日(日) | Cmax(ng/mL) | tmax*(h) | AUC0-t(ng・h/mL) | t1/2(h) |
| 1 | 318±117 | 1.0(1.0,1.5) | 397±121 | 0.5±0.05 |
| 14 | 228±171 | 1.0(0.5,1.5) | 387±300 | 0.5±0.08 |
日本人血管免疫芽球性T細胞リンパ腫患者に本剤200mg経口投与後の血漿中アザシチジン濃度推移(平均値±標準偏差、n=3)(Day 1)
日本人血管免疫芽球性T細胞リンパ腫患者に本剤200mg経口投与後の血漿中アザシチジン濃度推移(平均値±標準偏差、n=3)(Day 14)
16.2 吸収
16.2.1 食事の影響
造血器悪性腫瘍注1)及び固形癌注1)患者57例に本剤300mg注2)を単回経口投与したとき、空腹時投与に対する高脂肪食後投与におけるアザシチジンのCmax及びAUC0-infの幾何平均値の比は、それぞれ0.789及び1.09であった2)(外国人データ)。
16.3 分布
14C-アザシチジンのヒト血清タンパク結合率は5.54〜12.3%であった3)(in vitro)。
16.4 代謝
アザシチジンは、自然加水分解によって代謝されると考えられており、ヒトS9画分においては、加水分解物であるN-ホルミルグアニルリボシルウレア及びグアニルリボシルウレア並びにその脱アミノ体であるホルミルリボフラノシルビウレット及びリボフラノシルビウレットの生成が確認された。また、アザシチジンはシチジンデアミナーゼによる脱アミノ化によってアザウリジンに代謝されると考えられている3)(in vitro)。
16.5 排泄
16.6 特定の背景を有する患者
16.6.1 腎機能障害患者
母集団薬物動態解析により、腎機能が正常な患者(クレアチニンクリアランス90mL/min以上)110例と比較して、軽度の腎機能障害患者(クレアチニンクリアランス60mL/min以上90mL/min未満)117例及び中等度の腎機能障害患者(クレアチニンクリアランス30mL/min以上60mL/min未満)56例におけるアザシチジンのAUCは、それぞれ19及び25%増加することが推定された6)(外国人データ)。
腎機能正常患者(クレアチニンクリアランス80mL/min/1.73m2超)6例及び重度の腎機能障害患者(クレアチニンクリアランス30mL/min/1.73m2未満)6例にアザシチジン75mg/m2を1日1回5日間皮下投与注2)したとき、腎機能正常患者に対する重度の腎機能障害患者におけるアザシチジンのCmax及びAUC0-tの幾何平均値の比は、1日目ではそれぞれ1.42及び1.69、5日目では1.06及び1.40であった7)(外国人データ)。[9.2.1参照]
腎機能正常患者(クレアチニンクリアランス80mL/min/1.73m2超)6例及び重度の腎機能障害患者(クレアチニンクリアランス30mL/min/1.73m2未満)6例にアザシチジン75mg/m2を1日1回5日間皮下投与注2)したとき、腎機能正常患者に対する重度の腎機能障害患者におけるアザシチジンのCmax及びAUC0-tの幾何平均値の比は、1日目ではそれぞれ1.42及び1.69、5日目では1.06及び1.40であった7)(外国人データ)。[9.2.1参照]
16.6.2 肝機能障害患者
母集団薬物動態解析の結果、AST(8〜155U/L)及びALT(5〜185U/L)はアザシチジンの薬物動態に影響を及ぼす共変量ではなかった8)(外国人データ)。
16.7 薬物相互作用
16.7.1 その他
骨髄異形成症候群注1)、慢性骨髄単球性白血病注1)及び急性骨髄性白血病患者を対象として14例に、オメプラゾール(プロトンポンプ阻害剤)40mgを1日1回反復経口投与し、本剤300mg注2)を単回経口投与したとき、本剤単独投与時に対するオメプラゾール併用投与時におけるアザシチジンのCmax及びAUC0-infの幾何平均値の比は、それぞれ1.13及び1.19であった9)(外国人データ)。
注1)本剤の承認された効能又は効果は、「急性骨髄性白血病における維持療法」である。
注2)本剤の承認された用法及び用量は、「通常、成人にはアザシチジンとして1日1回200mgを14日間連日経口投与した後、14日間休薬する。これを1サイクルとして投与を繰り返す。なお、患者の状態により適宜減量する。」である。
17. 臨床成績
17.1 有効性及び安全性に関する試験
17.1.1 国内第II相試験(CA055005試験)(jRCT2011210063)
同種造血幹細胞移植(HSCT)の適応とならず、強力な寛解導入療法後(地固め療法の有無を問わない)に寛解注1)が認められた注2)初発の急性骨髄性白血病(AML)注3)患者を対象に二重盲検無作為化比較試験を実施した。被験者19例を2:1の割合で本剤群(12例)又はプラセボ群(7例)に無作為に割り付け、28日を1サイクルとし、各サイクルの第1〜14日目に本剤200mg又はプラセボを1日1回14日間経口投与した10)。主要評価項目である無再発生存期間の中央値[95%信頼区間]は、本剤群でNE注4)[10.2,NE]ヵ月、プラセボ群で7.4[1.4,NE]ヵ月であり、プラセボ群に対する本剤群のハザード比[95%信頼区間]は0.07[<0.01,0.57]であった(2025年1月27日データカットオフ)。
無再発生存期間のKaplan-Meier曲線
副作用発現頻度は、本剤群で100%(12/12例)であった。主な副作用は、嘔吐及び好中球減少症各50.0%(6/12例)、悪心及び下痢各41.7%(5/12例)、食欲減退25.0%(3/12例)であった。[5.参照]
注1)修正国際ワーキンググループ(IWG)基準11)に基づく完全寛解(CR)又は血液学的回復が不完全な完全寛解(CRi)
注2)初回CR又はCRiが認められてから4ヵ月以内の患者が対象とされた。
注3)55歳以上のAML患者が対象とされ、inv(16)、t(8;21)、t(16;16)、t(15;17)若しくはt(9;22)、又は当該転座を示唆する遺伝子異常を伴う患者は除外された。
注4)NE:推定不能
17.1.2 海外第III相試験(CC-486-AML-001試験)(NCT01757535)
HSCTの適応とならず、強力な寛解導入療法後(地固め療法の有無を問わない)に寛解注5)が認められた注6)初発のAML注7)患者を対象に二重盲検無作為化比較試験を実施した。被験者472例を1:1の割合で本剤群(238例)又はプラセボ群(234例)に無作為に割り付け、28日を1サイクルとし、各サイクルの第1〜14日目に本剤300mg注8)又はプラセボを1日1回14日間経口投与した12)。主要評価項目である全生存期間の中央値[95%信頼区間]は、本剤群で24.7[18.7, 30.5]ヵ月、プラセボ群で14.8[11.7, 17.6]ヵ月、プラセボ群に対する本剤群のハザード比[95%信頼区間]は0.69[0.55,0.86]であり、プラセボ群と比較して本剤群で統計学的に有意な延長が認められた(p(両側)=0.0009,層別ログランク検定、有意水準(両側)0.05)(2019年7月15日データカットオフ)。
全生存期間のKaplan-Meier曲線
副作用発現頻度は、本剤群で89.8%(212/236例)であった。主な副作用は、悪心59.3%(140/236例)、嘔吐51.7%(122/236例)、下痢36.0%(85/236例)、好中球減少症34.3%(81/236例)、血小板減少症22.0%(52/236例)であった。[5.参照]
注5)修正IWG基準11)に基づくCR又はCRi
注6)初回CR又はCRiが認められてから4ヵ月以内の患者が対象とされた。
注7)55歳以上のAML患者が対象とされ、inv(16)、t(8;21)、t(16;16)、t(15;17)若しくはt(9;22)、又は当該転座を示唆する遺伝子異常を伴う患者は除外された。
注8)本剤の承認された用法及び用量は、「通常、成人にはアザシチジンとして1日1回200mgを14日間連日経口投与した後、14日間休薬する。これを1サイクルとして投与を繰り返す。なお、患者の状態により適宜減量する。」である。
18. 薬効薬理
18.1 作用機序
18.2 抗腫瘍効果
アザシチジンは、急性骨髄性白血病(AML)患者由来CTG-2227細胞を静脈内移植したNOG-EXLマウス注1)、FLT3-ITD変異注2)を有するAML患者由来PDX1細胞を静脈内移植したNSGマウス注3)等において、腫瘍増殖抑制作用を示した15)。
注1)インターロイキン-2受容体γ鎖が部分欠損した非肥満型糖尿病/重症複合型免疫不全マウスにヒト顆粒球マクロファージコロニー刺激因子及びヒトインターロイキン-3を発現させたマウス
注2)FLT3-ITD変異:FMS様チロシンキナーゼ3-遺伝子内縦列重複変異
注3)インターロイキン-2受容体γ鎖が完全欠損した非肥満型糖尿病/重症複合型免疫不全マウス
19. 有効成分に関する理化学的知見
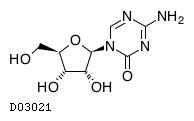
19.1. アザシチジン
| 一般的名称 | アザシチジン |
|---|---|
| 一般的名称(欧名) | Azacitidine |
| 化学名 | 4-Amino-1-β-D-ribofuranosyl-1,3,5-triazin-2(1H)-one |
| 分子式 | C8H12N4O5 |
| 分子量 | 244.20 |
| 物理化学的性状 | 白色〜類白色の固体 |
| KEGG DRUG |
|
20. 取扱い上の注意
PTP包装のまま保存すること。
21. 承認条件
医薬品リスク管理計画を策定の上、適切に実施すること。
22. 包装
<オヌレグ錠150mg>
7錠[7錠(PTP)×1]
<オヌレグ錠200mg>
7錠[7錠(PTP)×1]
23. 主要文献
- 社内資料:国際共同第III相試験(OA-CL-LYM-LYSARC-13134/C試験)(2026年8月24日承認、CTD 2.7.2.2.2.6)
- 社内資料:海外第I相試験(CC-486-CAGEN-001試験)(2026年8月24日承認、CTD 2.7.1.2.3)
- 社内資料:薬物動態試験(2026年8月24日承認、CTD 2.6.4.1)
- Troetel WM,et al., Cancer Chemother Rep., 56, 405-11, (1972) »PubMed
- 社内資料:海外第I相試験(AZA PH US 2007 CL 005試験)(2026年8月24日承認、CTD 2.7.2.2.2.1)
- Gaudy A,et al., Clin Pharmacol Ther., 114, 845-52, (2023) »PubMed
- Laille E,et al., Pharmacotherapy., 34, 440-51, (2014) »PubMed
- 社内資料:母集団薬物動態解析(2026年8月24日承認、CTD 2.7.2.3.3.4)
- 社内資料:海外第I相試験(AZA-MDS-004試験)(2026年8月24日承認、CTD 2.7.2.3.4.2)
- 社内資料:国内第II相試験(CA055005試験)(2026年8月24日承認、CTD 2.7.6.5.2)
- Cheson BD,et al., J Clin Oncol., 21, 4642-9, (2003) »PubMed
- 社内資料:海外第III相試験(CC-486-AML-001試験)(2026年8月24日承認、CTD 2.7.6.5.1)
- Aimiuwu J,et al., Blood., 119, 5229-38, (2012) »PubMed
- 社内資料:In vitro薬効薬理試験(2026年8月24日承認、CTD 2.6.2.2.1)
- 社内資料:In vivo薬効薬理試験(2026年8月24日承認、CTD 2.6.2.2.2)
24. 文献請求先及び問い合わせ先
文献請求先
ブリストル・マイヤーズスクイブ株式会社
メディカル情報グループ
東京都千代田区大手町1-2-1
電話:0120-093-507
製品情報問い合わせ先
ブリストル・マイヤーズスクイブ株式会社
メディカル情報グループ
東京都千代田区大手町1-2-1
電話:0120-093-507
26. 製造販売業者等
26.1 製造販売元
ブリストル・マイヤーズスクイブ株式会社
東京都千代田区大手町1-2-1